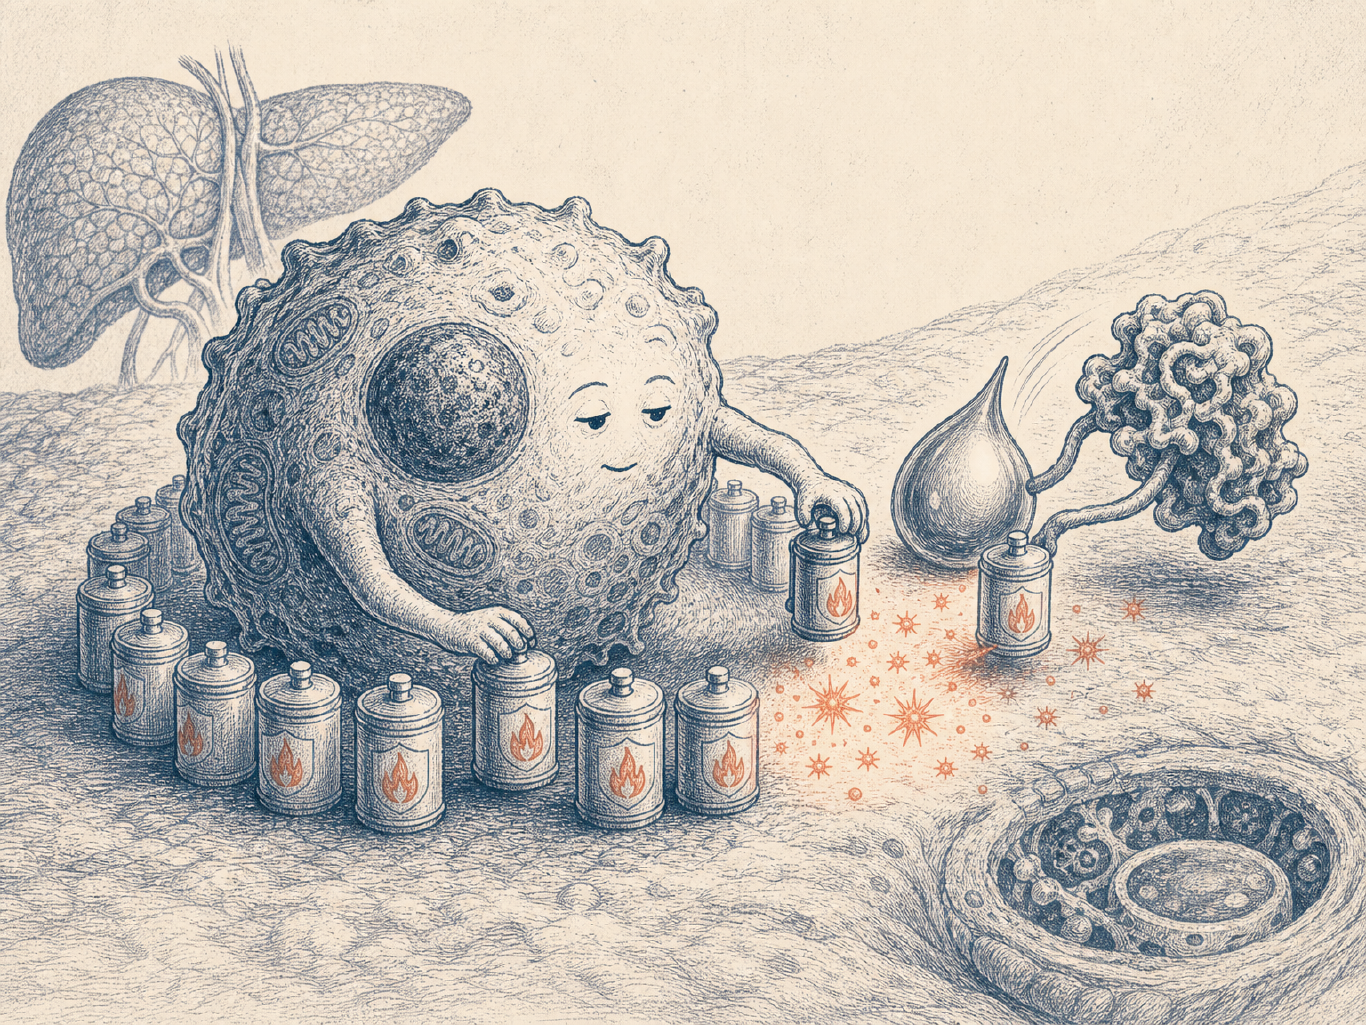
喝酒伤肝——这件事人人都知道。但肝细胞内部到底发生了什么,大部分人只有一个模糊的印象:酒精"烧"坏了肝。
这个"烧"在生物学里有一个精确的名字:氧化应激。酒精代谢过程中产生的大量活性氧——你可以把它理解为细胞里的火星——不受控地四处飞溅,烧穿细胞膜、炸毁蛋白质、甚至切断DNA。但肝脏并不是毫无防备。它自备了一套精密的内置灭火系统,核心部件是一个叫β-连环蛋白(β-catenin)的分子:它不只是消防队长,还兼着消防器材仓库的管理员。一旦火星开始迸溅,β-catenin立刻拉响警报,激活一系列抗氧化酶——有的专门拆解超氧化物、有的负责分解过氧化氢、有的回收血红素——把它们全部打开,将火星逐一中和。
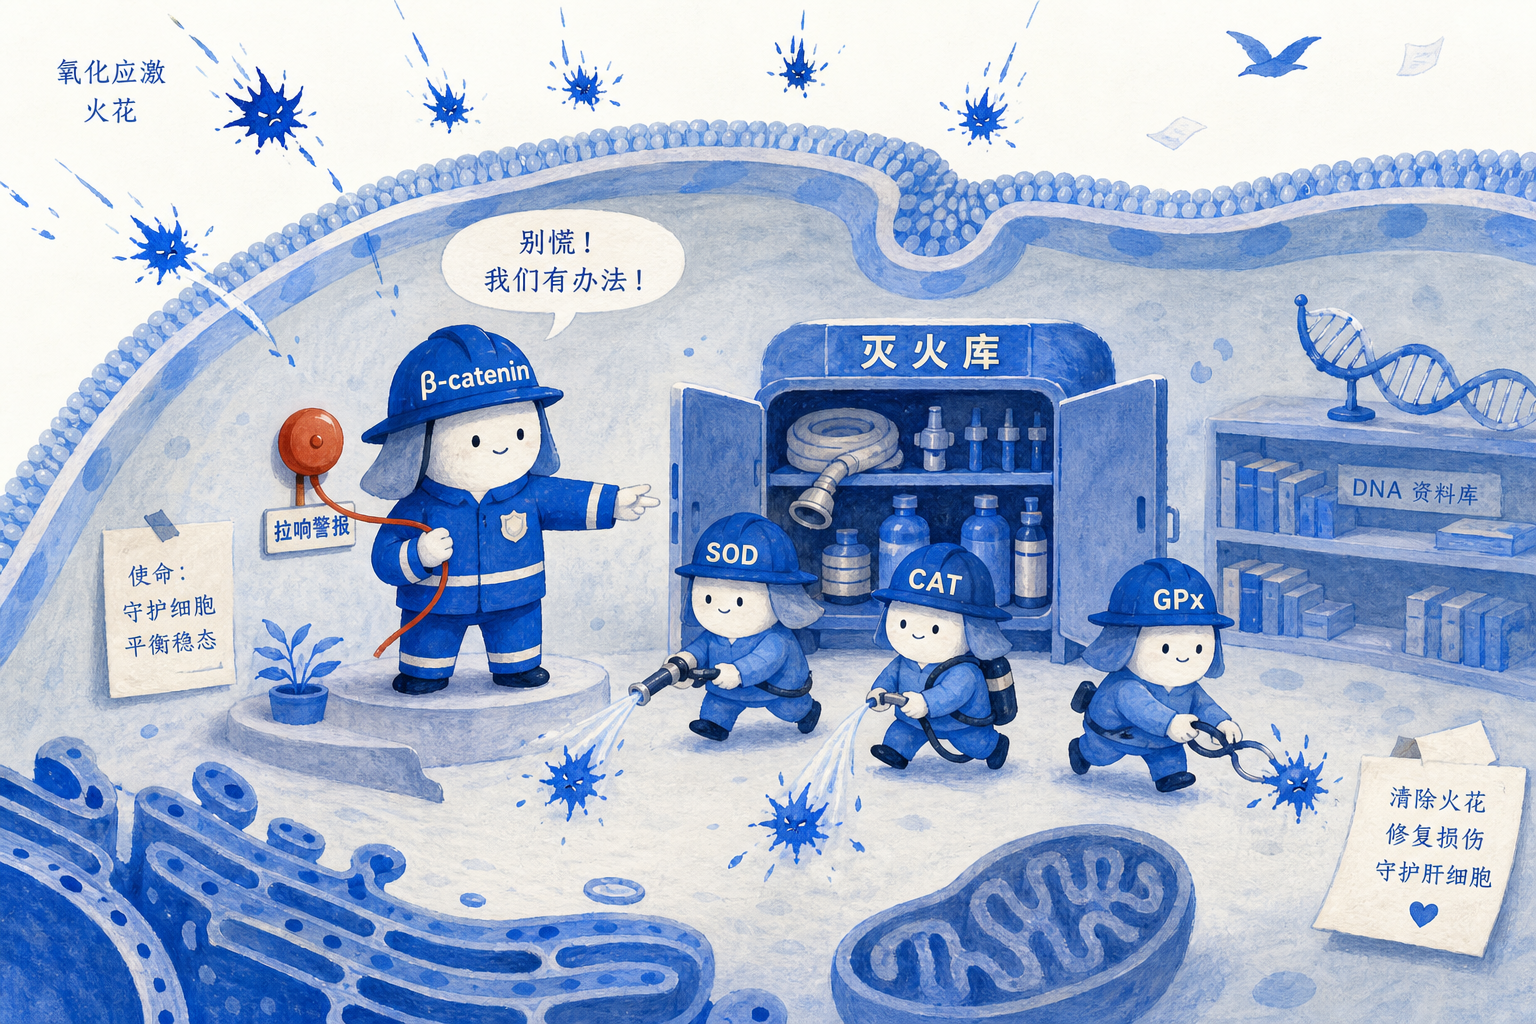
道理很简单:只要β-catenin在岗,火星就很难发展成火灾。
但酒精做到了一件更阴险的事。它不只是在放火。
教科书上的安检程序,被一扇侧门绕过去了
要理解这项发现为什么让同行心头一紧,得先知道β-catenin平时是怎么被降解的。
在正常细胞里,β-catenin的数量由一套堪称严苛的"多人签字审批"流程控制。这套流程的核心是一台叫破坏复合体的蛋白机器:支架蛋白Axin像一块案板,把β-catenin按在上面;一种起始激酶先盖第一个磷酸化章,然后激酶GSK-3β连盖三个。四个章齐了,一个叫β-TrCP的识别蛋白才会上门取货——它认出这些磷酸化标记,把β-catenin装进一个标着"K48——送废品站"的泛素链包裹,细胞内的碎纸机随即把它切碎回收。
这就是教科书上写了二十多年的经典降解通路。每一步都是必经关卡,缺任意一个章,β-catenin就不会被送走。没有外来信号时,β-catenin在细胞内的半衰期大约只有50分钟——不到一节课的时间,一个完整的β-catenin分子就会被标记、打包、销毁。这套审批流水线的效率高得惊人。
2026年9月,广西医科大学袁观斗、何松青与海德堡大学Sebastian Mueller团队在《Advanced Science》上发表了一项研究,在这套流程旁边发现了一扇从未被注意到的侧门。
他们注意到,在酒精性肝病患者和小鼠的肝组织中,一种叫TRAIP的E3泛素连接酶——本质上就是细胞内专职"贴销毁标签"的酶——表达量显著飙升。更关键的是:TRAIP升高的肝脏里,β-catenin被大量降解了,但它身上那四个经典的磷酸化标记并没有增加。
换句话说,β-catenin消失的方式不是走"正常流程"。有人绕过了Axin案板、跳过了GSK-3β盖章、避开了β-TrCP取货——直接给β-catenin贴上了K48废品标签,送进了碎纸机。
这个"有人"就是TRAIP。
研究人员通过捕捉蛋白间相互作用的实验和结构域图谱分析,精确锁定了两个蛋白的握手方式:TRAIP通过自身的一段螺旋状结构域,直接抓住β-catenin上负责与其他蛋白握手的区域——就像两个零件物理咬合在一起——然后直接在其上组装K48连接的泛素链。整个过程完全不需要GSK-3β/β-TrCP破坏复合体的参与。
这不是"替代路线",这是"翻墙"。一种本职工作是负责DNA损伤修复、细胞分裂和染色体稳定性的蛋白质,在酒精的诱导下突然干起了完全不同的活——拆掉肝脏的抗氧化防火墙。
酒精是怎么把"内鬼"召唤出来的?
故事的下半段同样精巧,而且链条清晰。
酒精进入肝脏后,代谢产生的活性氧不仅直接放火,还激活了一个叫NF-κB的转录因子——可以理解为细胞内的"火警总开关"。NF-κB平时被锁在细胞质里,一旦感知到氧化应激或炎症信号,它就挣脱束缚,冲进细胞核,直接坐在TRAIP基因的启动子上,开始大批量生产TRAIP蛋白。研究团队用两种独立的分子实验交叉验证了NF-κB1与TRAIP启动子的直接结合。
整条链条因此变得完整:酒精→活性氧→NF-κB1激活→TRAIP大量表达→TRAIP绕过经典安检给β-catenin贴K48废品标签→β-catenin被碎纸机吞噬→一个叫FOXO3的转录因子(它是β-catenin的下游指挥官,专门负责启动抗氧化基因)失去指挥→超氧化物歧化酶、过氧化氢酶等灭火装置全线哑火→氧化应激的火焰全面蔓延。
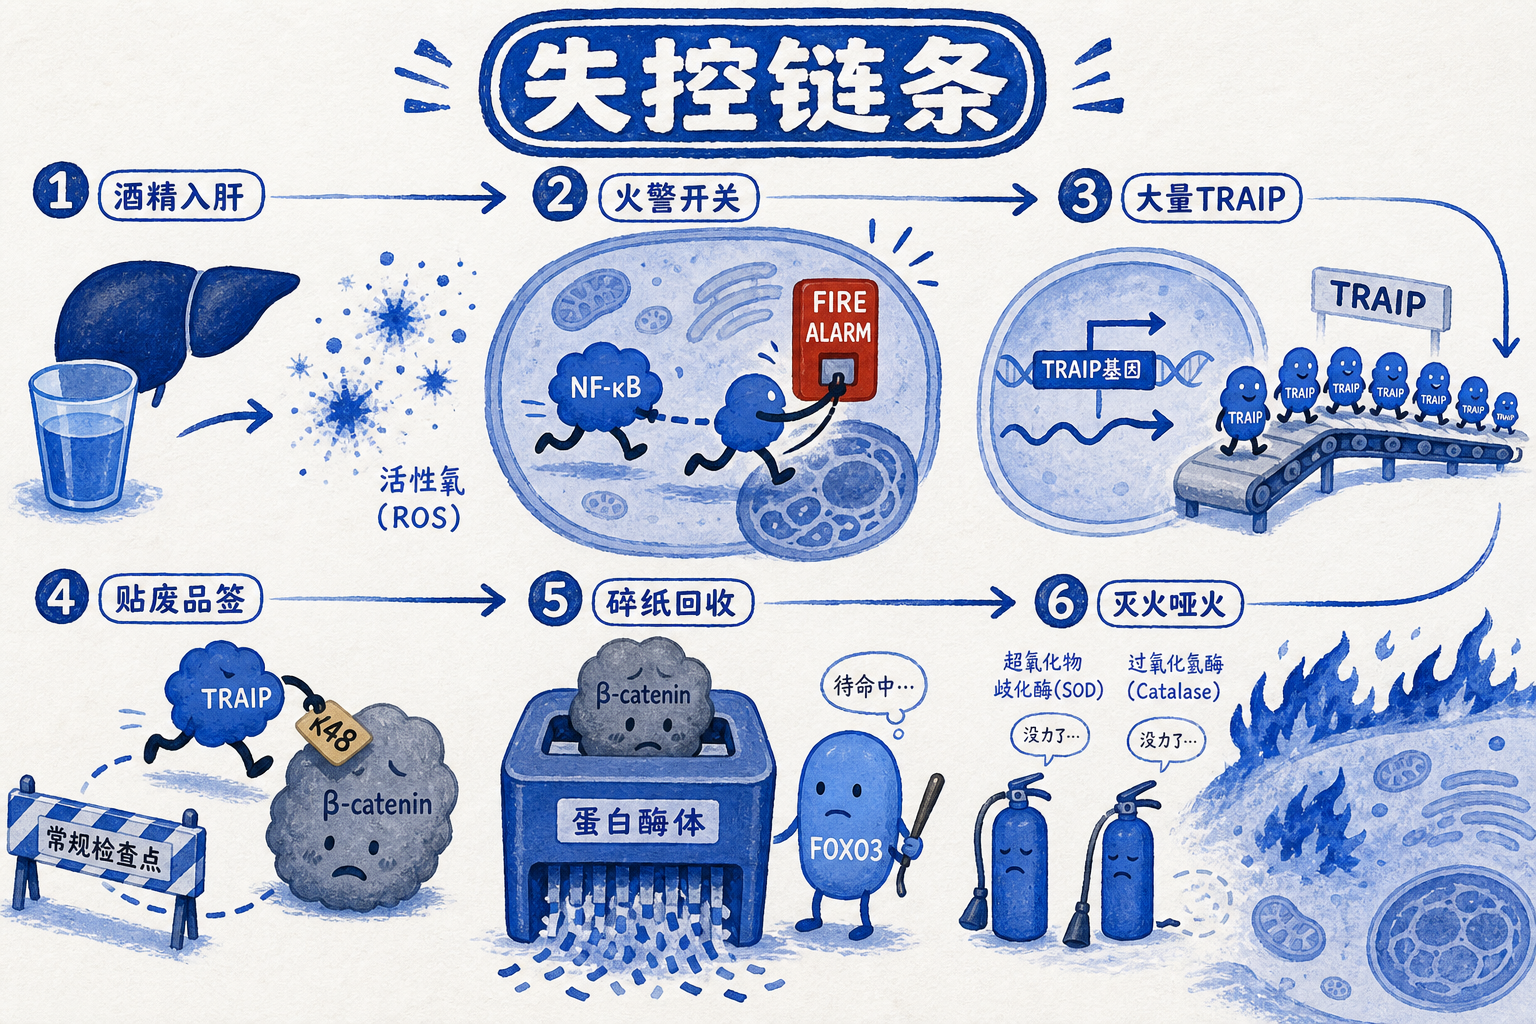
这条链条的每一环,研究团队都在基因工程小鼠上验证了。肝脏特异性过表达TRAIP的小鼠喂酒后,氧化应激和炎症显著加剧。而肝脏特异性敲除TRAIP的小鼠则展现出完全相反的表型——β-catenin稳住了,抗氧化防线还在,肝损伤轻得多。
但这里有一个让研究者自己都停下来的细节:TRAIP过表达的小鼠,肝脂肪变性——也就是脂肪肝——反而减轻了。
同一个蛋白,在同一个病理过程中,对两个维度产生了相反的效果——它一边加剧氧化应激,一边减轻脂肪堆积。 这可能与β-catenin在肝脏脂质代谢中的双重角色有关:β-catenin/FOXO3通路激活本身可以抵抗脂肪变性,而TRAIP也可能独立影响其他脂代谢节点。但坦率地说,这个"同体两面"的效应目前还没有完全解释清楚。它也恰好提醒我们:你无法简单地把TRAIP定性为"坏蛋白"然后一棒子打死。
靶点有了,药在哪?
读到这,一个自然的问题是:既然知道了酒精从哪扇后门进来,我们能把它堵上吗?
好消息是,确实有一个现成的小分子化合物能堵住这个漏洞。SKL2001——2011年从27万个化合物中筛出来的一个分子——能直接结合β-catenin上那个负责握手的区域,物理上挤占Axin的位置,阻止β-catenin被磷酸化进而被降解。在这项研究中,向酒精损伤小鼠注射SKL2001,确实有效缓解了氧化损伤。
但坏消息同样现实:SKL2001面世十几年,至今标签上写的还是"仅供研究使用,不用于人体"。没有任何一家药企把它推进临床试验。
问题出在安全性上。β-catenin不仅是抗氧化卫士,它在多种癌症中也是臭名昭著的驱动因子——结直肠癌、肝癌、胃癌中,正是β-catenin的异常激活在推动肿瘤生长。用药物激活Wnt/β-catenin通路——也就是让β-catenin数量增加——就像为了防火把所有消防通道焊死:火进不来了,但人一旦需要逃生也出不去。因此,全球针对Wnt通路的在研药物全是"抑制剂"(降低通路活性、用于抗癌),"激动剂"(提高通路活性、用于组织保护)一个都没有进入临床。
这个困境并不止于肝脏。
在心脏中,有一种E3连接酶在压力超负荷时上调,用同样的K48泛素化方式标记并销毁细胞骨架保护蛋白,驱动心肌肥厚。在肠道中,另一种E3连接酶可以在Wnt过度激活时,同样绕过GSK-3β/β-TrCP通路直接降解β-catenin——操作方式与TRAIP在肝脏中几乎一模一样。这些案例指向同一个逻辑:在慢性病理应激下,某些E3泛素连接酶被异常激活后,会像一个拿错钥匙的保安,把不该拆的保护装置拆掉。而每一个案例里,都有一个小分子抑制剂——或稳定剂——可以在实验室层面暂时纠正这个错误。
从转化医学的角度看,TRAIP/β-catenin轴的发现来得正是时候。酒精性肝病是全球唯一没有任何官方批准治疗药物的主要肝病——美国约410万诊断患者(相当于整个洛杉矶的人口),全球约820万,但整个市场仅约1.45亿美元——摊到每个患者每年不到20美元,因为除了戒酒和皮质类固醇,医生几乎无计可施。目前在研的两个最晚期药物走的是完全不同的路线——一个调控表观遗传、一个激活另一类胆汁酸受体——完全不碰Wnt通路。一条全新的靶点,意味着一个全新的药物类别。
小鼠的肝脏不是人的肝脏
而这里才是真正需要冷静的地方。
目前所有常用的酒精性肝病小鼠模型——无论是标准的液态酒精饲料长期喂养,还是改进后的慢性喂养加单次暴饮——都有一个共同的致命缺陷:它们无法复现人类的肝纤维化和肝硬化。最严格条件下,小鼠也只能出现轻度脂肪变性和转氨酶微升,离临床上那些肝硬化腹水、门脉高压的患者,还隔着整个病理演化的阶段。
这不是危言耸听。从动物试验到人体,药物失败率超过92%。一款曾备受瞩目的抗纤维化药物Selonsertib在小鼠模型中效果亮眼,到了三期临床试验,802名患者中,最高剂量组仅9.3%的患者纤维化改善——而安慰剂组是13.2%。疗效跑不过安慰剂。另一款药物奥贝胆酸确实让约22%的患者改善了纤维化,但监管机构的专家顾问委员会以12票反对、2票赞成的压倒性票数否决了批准,因为肝毒性风险超过了收益。
TRAIP靶点还多一层特殊风险:它在DNA修复中承担着关键角色——作为复制体上修复DNA链间交联的主调控因子——意味着全身性抑制TRAIP可能让细胞的基因组变得不稳定。再加上β-catenin激活的肿瘤风险,这条通路的"安全窗"有多宽,目前没有任何数据能回答。
对于正在面对酒精性肝病的患者,这项发现最诚实的翻译是:我们终于看清了酒精从哪个后门进来的,但还没有找到只锁后门而不封前门的方法。
SKL2001在小鼠体内有效的那个事实本身,也许更值得作为一个方向性的信号来读:它证明了只要稳住β-catenin,肝脏确实能顶住酒精的氧化攻击。剩下的事——如何只稳住肝脏里的β-catenin而不碰其他组织里的——靠的不再是机制发现,而是精准递送技术、组织特异性启动子和前药设计。
看清问题的根源和解决问题之间,隔着的从来不是一个分子。