你跑完五公里,大腿酸胀得像灌了铅。你把这笔账记在乳酸头上——一个多世纪以来,几乎所有人都这么干。
但乳酸可能根本不在乎你骂它。它太忙了:它正在你的每个细胞里,扳动一个决定生死的分子开关。
2026年9月,中国医科大学附属第一医院孙英贤团队与中国科学院分子细胞科学卓越创新中心孙丽明团队在《Cell Metabolism》上发表了一项研究,首次揭示乳酸直接操控一种名为"程序性细胞坏死"的死亡通路——一种细胞主动炸裂自己、引发炎症的自毁程序。不是间接影响,不是旁敲侧击,而是精准地在一个关键蛋白上留下化学标记,然后细胞炸裂。
而最反直觉的部分在后面:这个被乳酸启动的死亡程序,在心脏病发作时是帮凶,在你跑完步后却是救兵。
乳酸怎么就从"代谢垃圾"变成了"生死开关"?
乳酸是1780年被发现的。在随后近两个世纪里,它的履历上只有一条:糖的无氧分解(糖酵解)的终产物——代谢的垃圾、肌肉酸痛的元凶、缺氧时才启动的"B计划燃料"。直到1985年,加州大学伯克利分校的George Brooks提出"乳酸穿梭"假说:乳酸不是废物,它在有氧条件下持续产生,是心脏和大脑的首选燃料,更是细胞间传递信息的信号分子。这个假说花了三十多年才被主流接受。
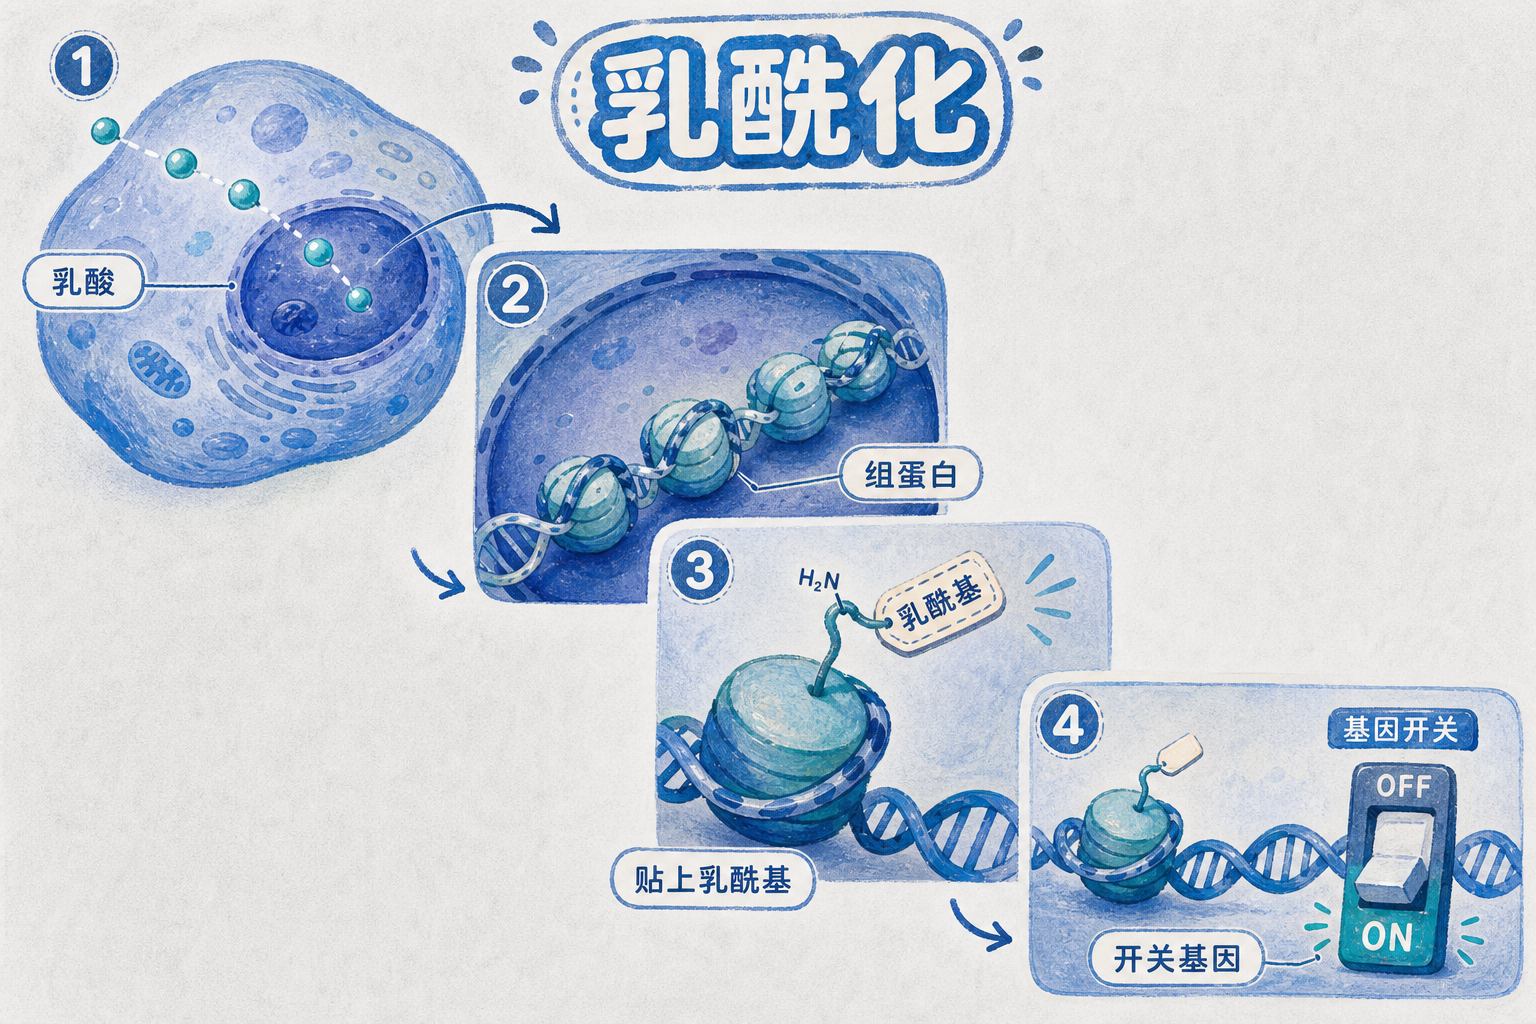
而真正让乳酸"登堂入室"的时刻出现在2019年。芝加哥大学赵英明团队在《Nature》上首次证明,乳酸可以直接修饰组蛋白——也就是DNA缠绕其上的那卷"线轴"蛋白——把一个小小的乳酰基团"贴"到组蛋白的赖氨酸(蛋白质的二十种氨基酸"积木"之一)侧链上,从而在不改变DNA序列本身的情况下开关基因。这个修饰被命名为"乳酰化"(lactylation),一举把乳酸从"燃料"升级成了表观遗传调控者。
这不是孤例。回顾生物学史,类似的"废物翻身"至少上演过四次:一氧化氮曾被当成有毒气体,后来发现它是血管舒张的核心信号分子,催生了1998年诺贝尔奖;一氧化碳这个"沉默杀手",体内竟也由酶定量生产,调控抗炎和神经传递;硫化氢从下水道毒气升级为气体信号分子;活性氧从"氧化损伤元凶"变成了精细的氧化还原信号载体。乳酸不过是这份名单上的最新成员——但它的方式,比前面几位更直接。
要理解这份"直接",需要先认识两种截然不同的细胞死亡方式。凋亡像一个居民安静地收拾好东西、关灯离开:细胞皱缩,被免疫系统无声清除。而程序性细胞坏死(necroptosis)则像在人群中引爆一颗炸弹:细胞膨胀、膜破裂、内容物倾泻而出——所有危险信号同时释放,引发强烈炎症。它不是在凋亡失败后的备选方案,而是一条独立的、受精密调控的通路。
这条通路的核心枢纽是RIPK3——一种能给其他蛋白"贴磷酸标签"从而改变其行为的酶(激酶)。当RIPK3被激活,它会磷酸化(贴上磷酸基团)下游执行蛋白MLKL,后者转位到细胞膜上形成孔洞,细胞随之破裂——整个过程像一道被严格管制的多米诺骨牌。
回到这项研究。团队通过化合物库筛选,锁定乳酸是影响necroptosis的关键代谢因子。但接下来的问题才是核心:乳酸怎么做到的?是通过在细胞里制造一个酸性环境,间接推倒骨牌?还是亲自上手?
答案是后者。乳酸直接让RIPK3蛋白的第63位赖氨酸(简称K63)发生了乳酰化修饰——一个乳酰基团被精准地"焊"在了这个位置。用论文原话来说,这是"一个把代谢状态直接连接到细胞死亡通路"的化学事件。它意味着细胞不再需要经过复杂的信号转导网络来判断"现在该不该死"——它只需看一眼乳酸浓度。
PCAF——那只扳动开关的手
乳酸不能自己把自己贴到RIPK3上。它需要一个"安装工"。
这个安装工叫PCAF——一种此前被认为只做乙酰化修饰(给蛋白贴乙酰基团,一种更早被发现的蛋白化学修饰方式)的酶。但在这项研究里,PCAF被证实同时能把乳酸转化成可被"安装"到蛋白上的活性形式,再将乳酰基团转移到RIPK3-K63上。换句话说,PCAF就是那只把"生死开关"从"关"扳到"开"的手。
证据来自一个设计精巧的点突变实验。研究者把RIPK3的第63位赖氨酸替换为另一种氨基酸精氨酸——后者在化学结构上无法接受乳酰化修饰。结果一目了然:RIPK3的激酶活性显著下降,necroptosis被明显抑制。开关的接触点被焊死了,电路不通了。
这不是相关性。这是因果关系:K63乳酰化是necroptosis被启动的必要条件。
研究还发现,完成乳酰化修饰后,RIPK3的激酶活性增强,且更容易与下游MLKL结合——整条死亡通路的多米诺骨牌开始加速倒塌。
同一个开关,为什么害人也救人?
读到这里,你大概率会觉得这是一条纯粹的"坏通路"——乳酸→PCAF→RIPK3-K63乳酰化→细胞炸裂→炎症,每一步都指向灾难。如果能开发一个药把它阻断,岂不完美?
但接下来的发现让这个故事复杂了不止一档。
研究团队在三个截然不同的场景中测试了这条通路。
第一个场景:心肌缺血再灌注损伤。这说的是心脏病发作后,冠状动脉被重新打通,新鲜血液涌入缺血心肌——明明是救命之举,却因再灌注本身触发大量necroptosis,额外毁掉可能多达一半的心肌——好不容易救回来的部分,有一半又白死了。研究者发现,在RIPK3-K63R基因敲入小鼠身上,心脏组织损伤明显减轻。使用PCAF-IN-1——一种专门抑制PCAF活性的小分子——也能达到类似的保护效果。扳住开关 = 保护心脏。
第二个场景:流感病毒感染。流感病毒进入肺部后,免疫系统中的一个病毒感知蛋白识别病毒RNA,激活RIPK3→MLKL→necroptosis通路,引发肺泡上皮细胞大量坏死和致命炎症。而RIPK3-K63R突变小鼠的肺部病变更轻、体重下降更慢、感染后存活率显著更高。同样,扳住开关 = 保护肺。
第三个场景彻底翻转了叙事:高强度运动。
运动时,骨骼肌里乳酸浓度急剧升高——这正是你跑完步大腿酸胀的直接原因。这些乳酸同样会诱导RIPK3-K63乳酰化,适度激活necroptosis。但与病理状态截然不同,这一次,被激活的necroptosis并没有造成组织破坏,反而促进了肌肉干细胞的激活和增殖,推动骨骼肌在运动后的修复和重塑。
同一个分子事件——RIPK3-K63乳酰化——在心脏和肺里谋财害命,在肌肉里却成了重建工程师。区别在哪里?关键在于剂量和时空调控:病理状态下的乳酸积累是急性的、失控的,往往叠加炎症风暴;而运动中的乳酸升高是可控的、暂时的,伴随完整的修复机制协同运作。细胞不是只读了一条"死亡指令"——它在同一时刻还收到了"修复预备"的上下文。
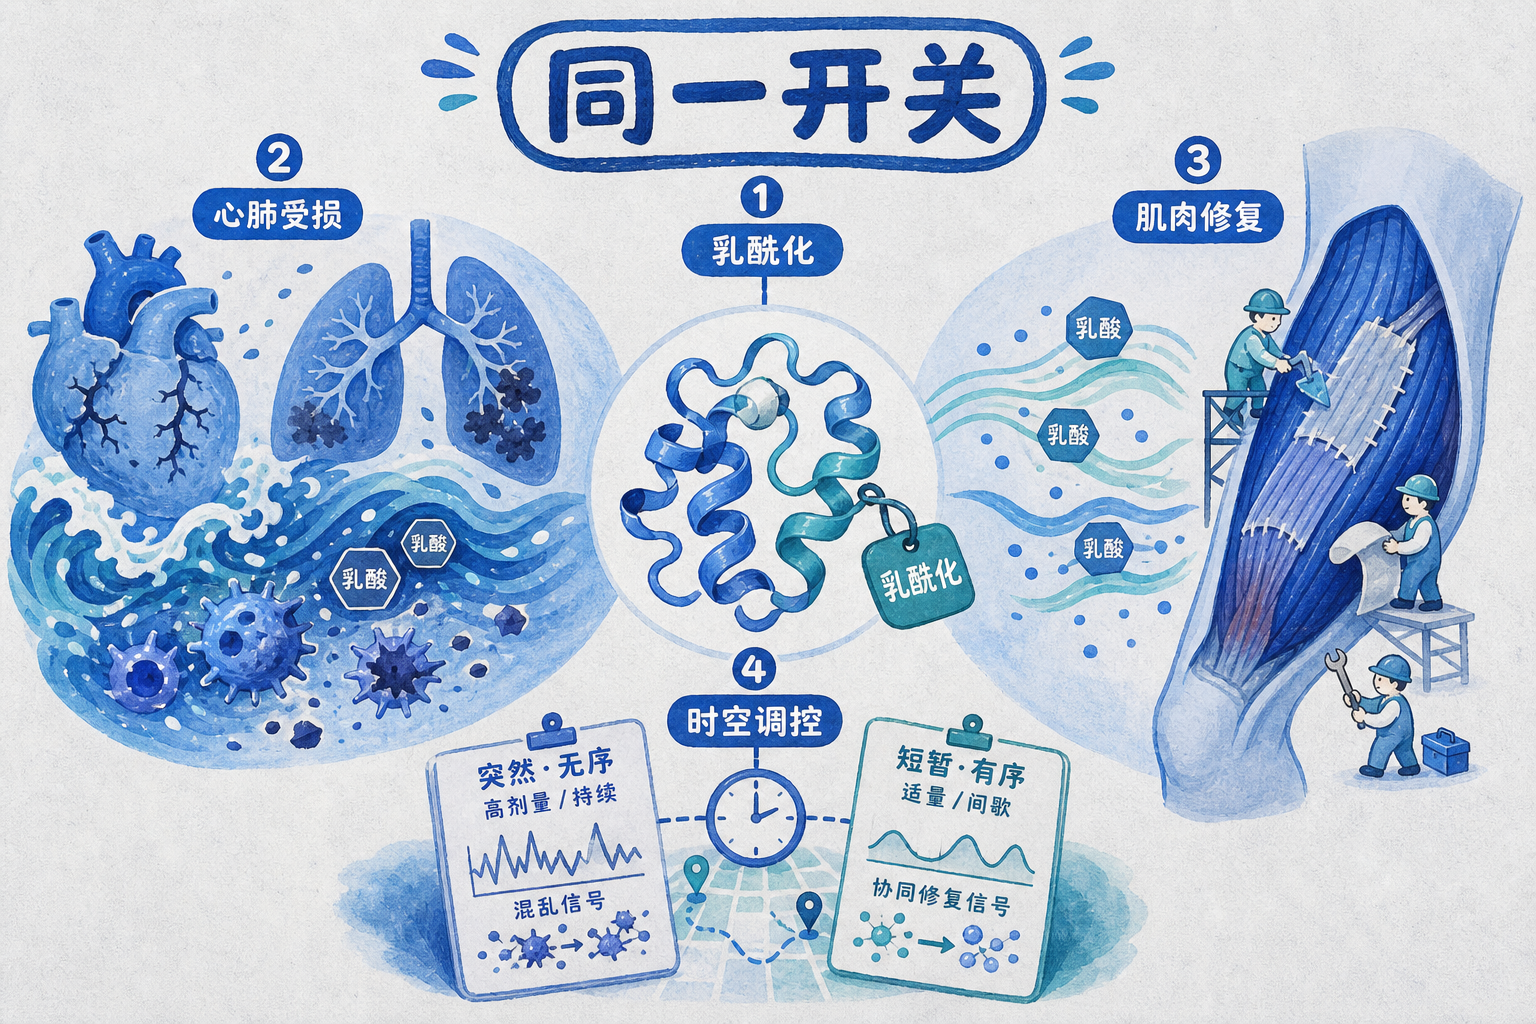
同样的开关,轻轻拨一下和猛砸到底,后果截然不同。
离"精准操作这个开关"还有多远?
如果这条通路如此重要,为什么不开发一个药?
事实上,靶向RIPK3及其"兄弟蛋白"RIPK1的抗坏死药物研发由来已久,但路走得异常艰难。目前没有任何一个RIPK3抑制剂进入临床试验。最大的障碍是安全性:早期RIPK3抑制剂在略高于有效浓度时就反过来触发RIPK3介导的凋亡——等于用一个死亡程序换另一个死亡程序。
RIPK1抑制剂的前车之鉴更加触目惊心。制药巨头赛诺菲与Denali公司投入了超过七年、超过1.2亿美元首付款,将多个RIPK1候选药物推进到渐冻症(ALS)、多发性硬化、溃疡性结肠炎的II期临床试验——全部失败。2026年初,最后一条RIPK1管线也被降级。不是靶点不对,而是我们还没学会如何精准地只关掉"坏的"坏死而不影响"好的"坏死——毕竟RIPK1和RIPK3在免疫防御和组织修复中扮演着不可替代的角色。
这项新研究恰好把这个两难推到了台前:如果你全面阻断RIPK3乳酰化,心脏和肺保护住了,但运动后的肌肉修复怎么办?
PCAF抑制剂提供了一个潜在的出路。因为PCAF不是直接干掉RIPK3,而是阻止它被乳酰化——RIPK3被其他方式激活(如正常的磷酸化)的功能可能得以保留。PCAF-IN-1在心肌缺血小鼠中的心脏保护效果已经是一个积极信号。
但回到实验室的现实,乳酸化修饰研究本身仍面临不小的技术瓶颈。最棘手的一条是:目前用于检测乳酸化的抗体,和检测乙酰化的抗体之间存在交叉反应——你看到的"乳酸化信号",有可能只是一部分乙酰化信号的"影子"。直到2024年,能区分乳酸化修饰的三种不同化学形式(异构体)的第二代抗体才被开发出来。此外,PCAF等"写入酶"同时也是乙酰化的核心酶——目前还无法通过遗传操作单独干扰乳酸化而不扰动乙酰化,这让功能验证的说服力打了折扣。
这些问题不是在否定这项发现的价值。恰恰相反——正是因为它重要,这些漏洞才值得被认真对待。
乳酸的故事,是生物学里一个反复上演的剧本:我们给一个分子贴上"废物"的标签,然后花几十年甚至上百年发现它是幕后主角。对正在心脏病发作后抢救的患者来说,理解RIPK3-K63乳酰化这个开关,或许能在不远的将来为他们争取到更多存活的心肌。而对你来说,下次跑完步一边拉伸一边骂乳酸的时候,不妨留半句感谢——它正在你的肌肉里,有条不紊地调度一支修复工程队。
一种分子,两面人生:杀心救肌,全看开关怎么拨。