上世纪60年代,一位名叫罗伯特·佩因的年轻生态学家在华盛顿州的海岸边做了一件事——他把一片潮间带(海水涨落之间露出的那片礁石地带)里的所有海星都撬走了。
三年之内,那片礁石上的物种从15种掉到8种。十年后,只剩下密密麻麻的贻贝,像一块紫色地毯盖住了一切。海星不是最多的物种,但它是"关键种"——拔掉它,整个生态系统就塌了。
哈尔滨医科大学的一个团队最近在食管癌的肿瘤微环境里,发现了类似的东西。
不是一种细胞,而是一套由四种免疫细胞组成的"协调程序"。它们像潮间带的海星、贻贝、藤壶和海藻一样彼此制衡。当PD-L1这个免疫刹车被药物松开时,这套程序能不能作为一个整体被翻转,直接决定了治疗是成是败。2026年9月,这项研究发表在胃肠病学顶刊GUT上。
更有意思的是:他们还找到了撬动这套程序的第二根杠杆。但接下来的故事,不是你想的那样。
四种细胞,一台戏——谁在导演免疫应答?
肿瘤不是一堆癌细胞孤零零地长在那里。它周围挤满了免疫细胞、血管、成纤维细胞,像一个被癌细胞"驯化"的生态系统。免疫治疗想做的,是唤醒那些被癌细胞催眠的免疫细胞,让它们重新识别并攻击肿瘤。PD-L1阻断剂做的就是这件事——它切断癌细胞伸向T细胞的一条"别杀我"信号线。
但问题来了:同样的PD-L1阻断剂,用在同样分期、同样病理类型的食管鳞癌患者身上,有人肿瘤明显缩小,有人毫无反应。为什么?
哈尔滨医科大学李永生团队给出的答案,藏在21万个细胞——相当于把一座中型体育场的每一位观众都数了一遍——的单细胞测序数据,以及20张组织切片的空间转录组图谱里。空间转录组是一种能在组织切片上同时看清每个细胞站在哪个位置、跟谁挨着的高分辨率技术——它不仅告诉你"有哪些细胞",还告诉你"谁和谁在悄悄接头"。
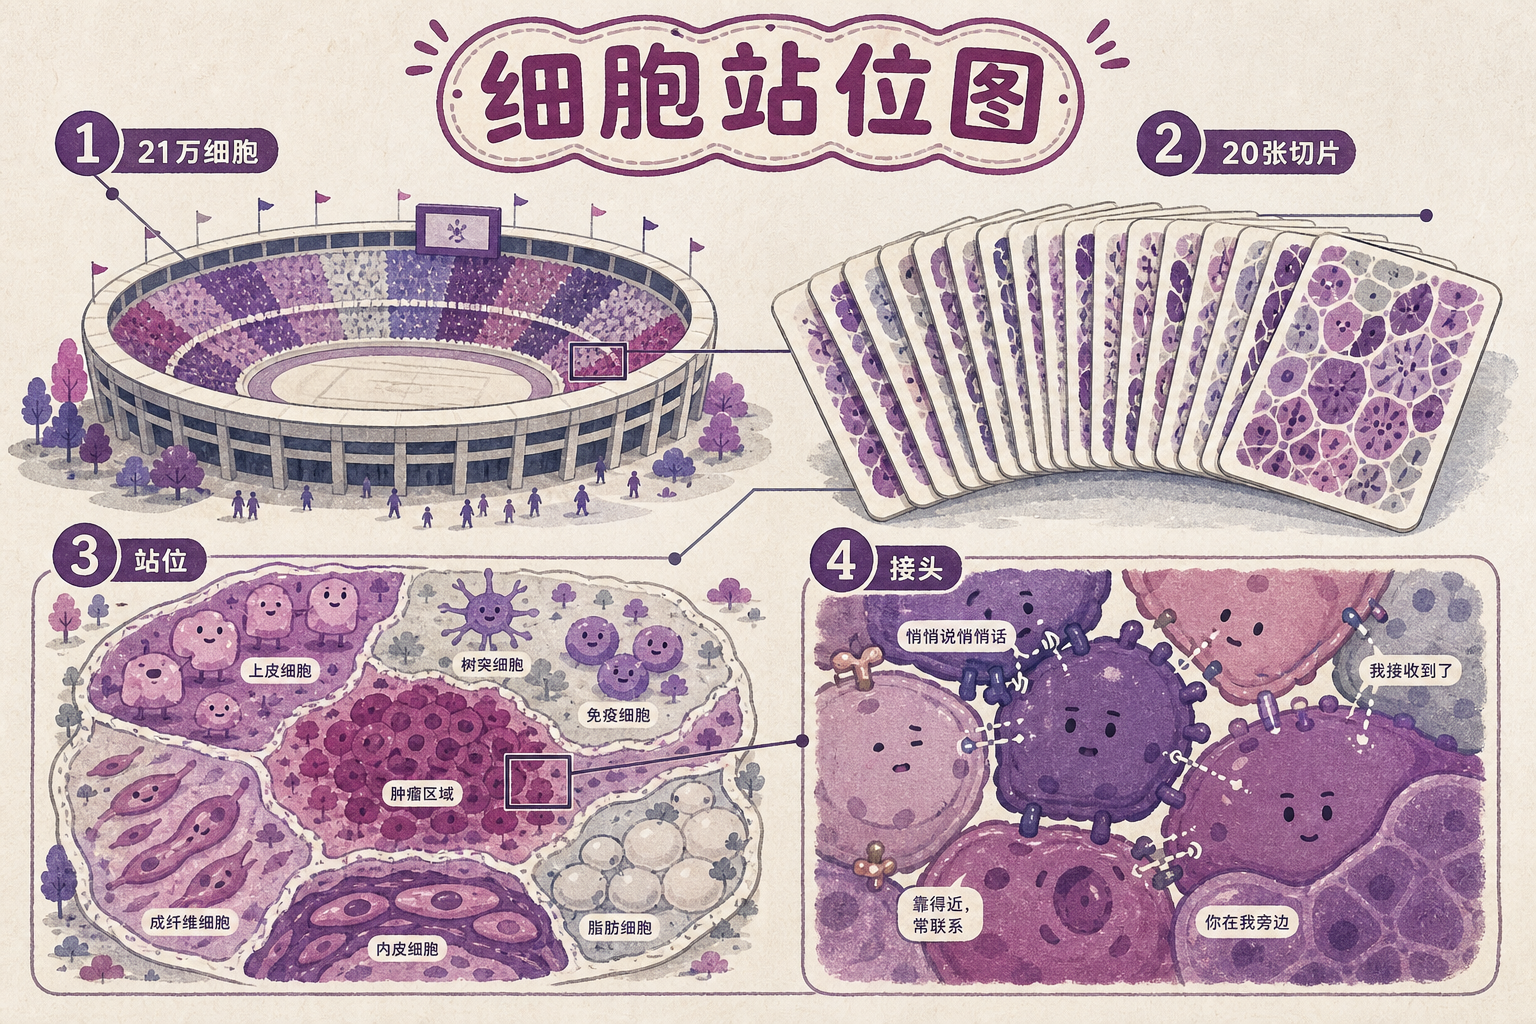
他们在治疗开始前的患者肿瘤样本中,发现了四种细胞的数量和状态像四根指针一样同步摆动,构成一套"协调细胞程序":
一种已经筋疲力尽但仍在坚持的杀伤T细胞。 它们表面挂着一个化学求救信号——这个信号叫作CXCL13,是肿瘤反应性T细胞的特征标志——只有真正接触过肿瘤抗原、被反复刺激到接近耗竭的T细胞才会发出它。过往研究反复证实,这群细胞是对PD-1/PD-L1阻断反应最强烈的群体。它们是免疫应答的矛头——却是一支快断的矛。
一种表面高表达4-1BB受体的调节性T细胞(Treg)。 Treg的职责本是防止免疫系统过度反应、误伤自身组织——但在肿瘤里,这个刹车被癌细胞恶意利用了。大量研究已锁定这类高表达4-1BB的Treg为多种癌症预后不良的标志。它们是免疫应答的制动器——而且刹车踏板被焊死了。
一种"非典型"的记忆B细胞。 B细胞通常是抗体的制造工厂,但在肿瘤环境中,这个亚群会黑化——它们上调PD-L1、分泌抑制信号,反而帮肿瘤压制T细胞活性。本该是后勤情报部门,却成了内鬼。
还有一类专门处理脂肪代谢的巨噬细胞。 它们携带APOE蛋白,会通过胆固醇代谢的路径抑制T细胞活化。最新的动物实验已经证明:阻断APOE就能解除这种抑制,让抗PD-1药物的效果急剧提升。
在对PD-L1阻断有反应的患者中,这四种细胞构成了一张功能协同的网络:矛头发力、刹车松开、B细胞不捣乱、巨噬细胞停止压制。而在无应答的患者中,同一套细胞程序集体转向了免疫抑制——矛折了、刹死了、内鬼活跃、后勤反水。
PD-L1表达水平本身并不足以预测谁会受益。关键是这套程序能不能作为一个整体被翻转过来。
LAG3——踩下第二块刹车,能让整张网络重启吗?
那么问题就被自然逼出来了:如果PD-L1阻断只能松一块刹车,这张被焊死的网络能不能从别处撬动?
哈尔滨团队在数据中找到了一个候选靶点:LAG3。
LAG3的全名是淋巴细胞活化基因3,是继PD-1和CTLA-4(另一个免疫检查点,可以理解为T细胞激活初期的"启动抑制器")之后,第三个被证实具有临床价值的免疫检查点。它的工作机制和PD-1不同——PD-1更像一个通用的"停战信号",LAG3则是T细胞在长期慢性抗原刺激下才会挂上去的"深度疲惫"标志。你可以把PD-1阻断想象成解开手铐,LAG3阻断则是脱下脚镣——两者锁住的不是同一个部位,但都困住了T细胞的战斗力。
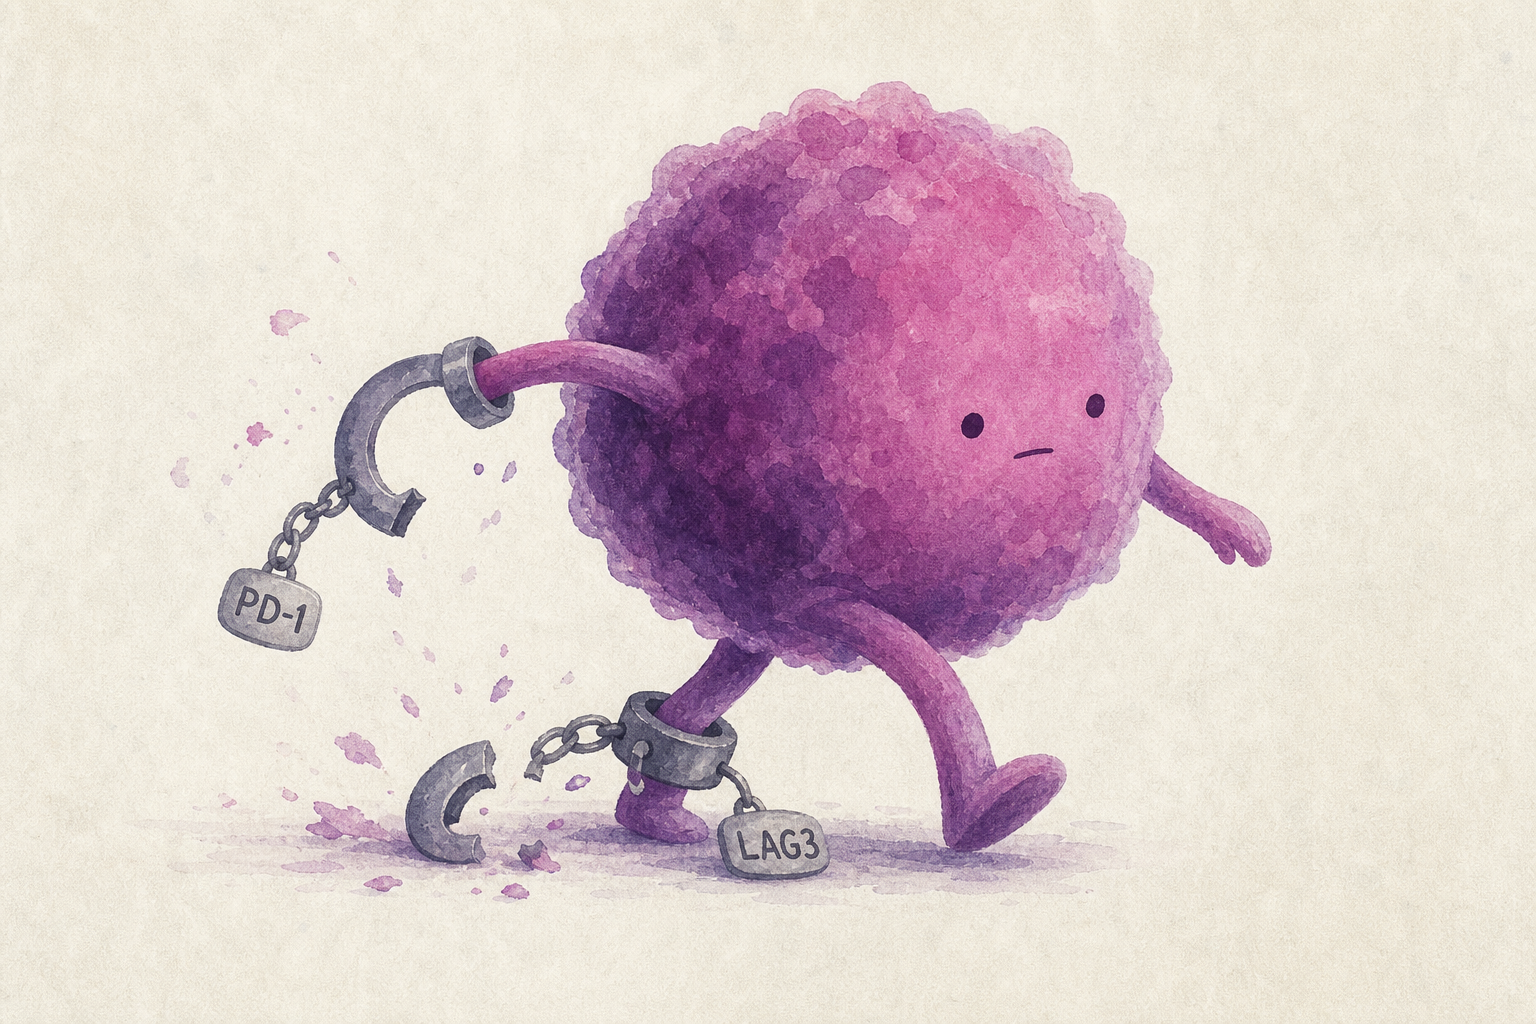
2022年,LAG3迎来了它的高光时刻:一项叫RELATIVITY-047的三期试验证明,LAG3阻断剂relatlimab加上PD-1阻断剂nivolumab在晚期黑色素瘤中,中位无进展生存期——即一半患者肿瘤不再长大的时间——比单用nivolumab翻了一倍:10.2个月对4.6个月。这是第一项证明LAG3联合PD-1阻断可以优于PD-1单药的大型三期试验,且副作用远低于CTLA-4联合方案。美国FDA随即批准了这个组合。
哈尔滨团队在食管鳞癌中的发现更进一步:他们不是简单地把LAG3当作"再加一种药"的靶点,而是把它定位为扰动整张协调细胞网络的支点——通过LAG3阻断,那些在无应答者中集体转向免疫抑制的细胞程序,有可能被重新校正回来。
到这里,故事听起来像一场教科书级的转化医学胜利。
但我现在要告诉你一件事。
那么问题来了:为什么临床试验数据不买账?
几乎在GUT论文发表的同一时期,另一组数据已经悄然亮相。
这是一项二期临床试验,在118名食管鳞癌患者中,测试了LAG3阻断剂LBL-007(一种在研的LAG3阻断剂)加上PD-1阻断剂tislelizumab(替雷利珠单抗)再加上化疗的三药组合,对照tislelizumab加化疗的标准方案。结果是这样的——
客观缓解率:61.5%对60.0%。几乎一模一样。
中位无进展生存期:8.2个月对6.9个月。数字上长了一点,但统计学上这个差异有将近一半的概率纯粹是碰运气——完全不成立。
LAG3这个靶点在食管鳞癌里,至少在这项随机试验中,没有显示出任何附加获益。
这不是孤例。2019年,一项叫ECHO-301的三期试验曾让整个免疫肿瘤学领域集体反思。IDO1抑制剂epacadostat加上pembrolizumab(即K药),在早期研究中前景灿烂,但三期随机试验中连无进展生存期的边都没摸着。事后复盘,问题不是IDO1通路不存在,而是临床开发在"缺乏临床前遗传学证据支持的情况下被激进推进"——机制确实在那里,但从机制到临床获益之间,隔着一条巨大的鸿沟。
这就是哈尔滨团队这篇论文真正的张力所在:他们发现的不是一种新药,而是一种需要生物标志物来筛选患者的治疗逻辑。
仔细看那项LBL-007二期试验——它是"全人群"入组的,不筛选。而哈尔滨团队的核心主张恰恰是:只有那些"协调细胞程序"处于特定状态的患者,才有可能从LAG3联合阻断中真正获益。如果不先测一测肿瘤微环境里那四种细胞的网络状态就直接给药,等于在黑暗中开枪——打中是运气,打不中是必然。
这正是肿瘤免疫治疗过去十年最扎心的教训。超过99%已发表的预测性生物标志物从未进入临床应用。PD-L1免疫组化检测——也就是用染色法看肿瘤切片上PD-L1蛋白的多少——被公认为"不完美"的预测工具:检测方法各异、同一肿瘤内部表达不均、随时间动态变化。单靠一个标记物,筛不出对的人。
不是加药,是读懂网络
所以这篇论文最值得关注的地方,反而不在于LAG3这个靶点本身。
在于它提供了一种从"单靶点思维"向"网络思维"的转向。
1966年佩因撬走海星后,那片潮间带教会了生态学一个道理:你不需要消灭所有物种才能摧毁一个生态系统——你只需要移除那个关键的节点。2008年,密歇根大学的肿瘤学家肯尼斯·皮恩塔提出了"生态疗法"的概念:抗癌不应该只盯着癌细胞,而应该像生态修复一样,去干预整个肿瘤微环境的系统结构。
十七年后,单细胞测序和空间转录组技术终于让这个概念落了地。哈尔滨团队鉴定出的不是"一个靶点",而是一张由四种细胞构成的网络——以及撬动这张网络的支点。后续的临床试验要成功,关键不是"再加一种药",而是在给药之前,先用单细胞水平的检测手段判定这张网络到底处于什么状态。
对食管癌患者——其中超过九成是鳞癌——来说,这意味着什么?目前晚期一线的标准方案是PD-1加化疗,中位总生存约15个月,比单纯化疗延长了三个月左右,但远谈不上满意。新辅助免疫治疗(即在手术前先用免疫药物缩小肿瘤)正在快速推进,但哪些患者真正需要、哪些患者反而会因免疫相关副作用受害,目前几乎没有可靠的预测工具。
哈尔滨团队的四细胞协调程序,如果能在前瞻性队列——即预先设计好方案、从头跟踪入组患者的验证研究——中被证实有效,就有可能成为这样的工具。不是简单的"阳性/阴性",而是一张告诉你"这个患者的免疫微环境能不能被PD-L1阻断翻转、如果不能、还需不需要加LAG3阻断"的网络图谱。从一篇GUT论文到这样一个伴随诊断工具落地,按创新药平均9.1年的临床开发周期推算,乐观估计要5到8年——但方向是前所未有的清晰。
对于正在学习生物医学或对复杂系统感兴趣的人来说,这项研究提供了一个活生生的例子:从海星到癌细胞,破解一个系统的钥匙往往不在单点,而在连接。
上世纪60年代佩因撬走海星的时候,他并不知道自己开创了一整个学科。他只是想知道那块礁石上到底发生了什么。六十年后,癌症研究者开始用同样的眼光打量肿瘤——不是一块野蛮生长的组织,而是一个可以被读懂、继而可以被修复的生态系统。认识那张网络,比再多加一种药,重要得多。