你吃了两周抗生素,呼气试验转阴——幽门螺杆菌清除成功。医生点头,你松一口气。但就在你的胃黏膜深处,一个叫IGF2BP1的蛋白质依然在加班。细菌已经走了,它留下的致癌程序还在跑。
这不是隐喻。2026年9月,北京大学丁士刚团队在《Advanced Science》发表的研究,第一次从分子层面证实了这个"关了开关灯还亮"的诡异现象。
杀了菌,癌变程序为什么还在跑?
幽门螺杆菌不是什么稀客。全球约44%的成年人胃里都有它——2024年一篇覆盖111国、1748篇文献的巨型荟萃分析给出了这个数字,差不多每五个人里就有两个。它被世界卫生组织列为最高等级致癌物(I类),胃癌至今每年在全球带走约80万人。
直觉上,把菌杀了,风险就该归零。但现实比直觉残酷得多。
2025年,国际癌症研究机构(IARC)工作组在《新英格兰医学杂志》发布了一份重磅报告:根除幽门螺杆菌确实能将胃癌发病率降低约36%、死亡率降低约22%——数字看着不小,但翻译成临床现实就是:每治疗228个人,才能预防一例胃癌。剩下227个人的风险并没有消失,只是被压低了一些。
早在2014年,日本学者畠山昌则就在《细胞·宿主与微生物》杂志提出了一个概念——"打了就跑"(hit-and-run)。他发现幽门螺杆菌最危险的毒力蛋白CagA,只需要在感染早期短暂活跃,就足以触发一系列遗传和表观遗传改变;这些改变在CagA消失后继续像多米诺骨牌一样自行推进,一路倒向癌变。2020年,范德堡大学的团队用小鼠实验漂亮地验证了这一点:仅在感染初期短暂激活CagA的"注射系统",数月后小鼠就出现了胃炎甚至胃癌——细菌早已不在,癌却来了。
这不是幽门螺杆菌独有的伎俩。EB病毒能在胃上皮细胞里把自己的DNA嵌入宿主染色体上的"沉默区",像一个撬锁高手,把沉睡的致癌增强子激活后扬长而去——留下的染色质构象改变稳定存在,持续驱动癌变。麻风杆菌的手段更绝:它能将终末分化的雪旺细胞重编程为干细胞样细胞,直接改了细胞的"身份证",被改造的细胞自己开始迁移和增殖,帮细菌散播。连人们手臂上留疤的卡介苗,都能在接种后诱导造血干细胞的DNA甲基化改变,让先天免疫细胞保持至少三个月的"警戒状态"。这些案例共享一个签名:短暂的刺激,长久的记忆。
那么问题来了:在幽门螺杆菌感染中,这个"记忆"的具体分子载体是谁?
一个蛋白质的"永动开关"
答案是IGF2BP1——全称"胰岛素样生长因子2 mRNA结合蛋白1"。名字很长,但你可以把它理解成RNA分子上的一张便利贴,上面写着三个字:不要扔。
细胞是个快进快出的世界——RNA被转录出来,干完活就被销毁。但IGF2BP1一旦贴到某条RNA上,这条RNA就被保护起来了,不会被降解,能持续生产蛋白质。具体机制相当精妙:每条mRNA末端都有一条"倒计时尾巴"——poly(A)尾,尾巴随时间缩短,缩没了,RNA就被切碎回收。IGF2BP1像个抢先一步的保镖,它抢先结合一个负责召集降解机器的关键蛋白,把本该来修剪尾巴的酶挡在门外——尾巴保住了,降解倒计时被暂停。
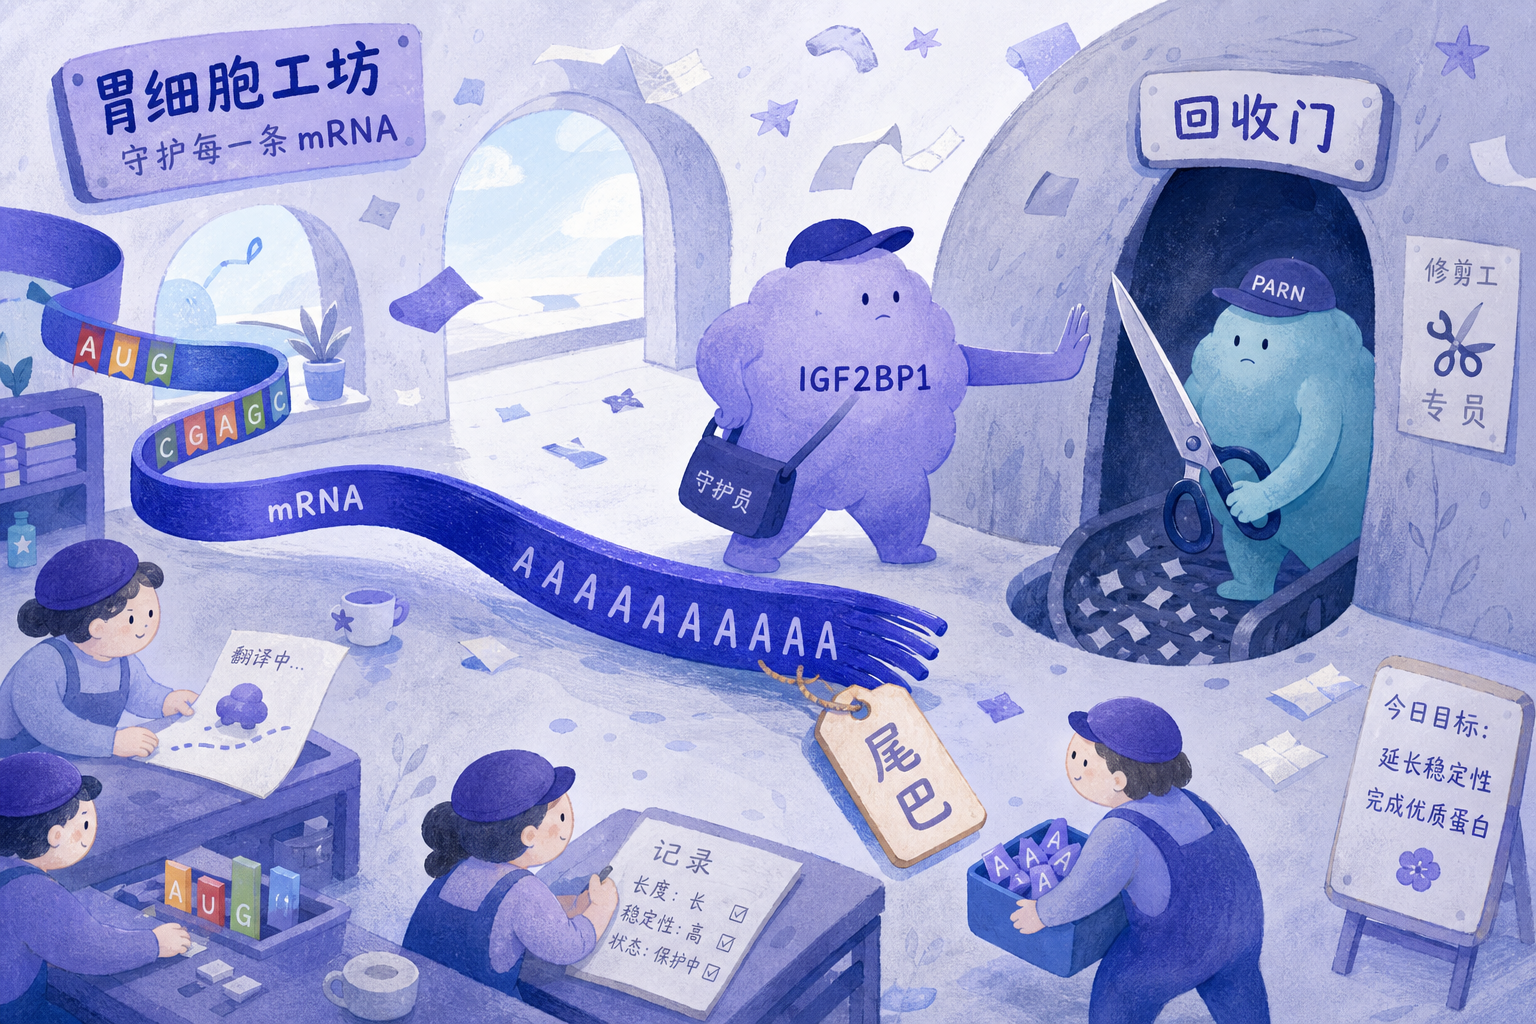
而IGF2BP1之所以能精准地找到特定RNA,靠的是阅读RNA上一种叫m6A(N6-甲基腺苷)的化学标记——你可以把它想象成RNA上的"黄色高亮贴纸"。细胞用专门的酶在需要关注的RNA上打上m6A标记,IGF2BP1通过它的两个结构域识别这些标记:一个直接"认出"m6A修饰,另一个偏好未修饰的RNA——像一把钳子,稳稳夹住目标。
北大的研究团队整合了转录组和蛋白质组分析,发现幽门螺杆菌感染后,IGF2BP1的表达在胃上皮细胞系、小鼠模型和人体胃组织样本中都被显著拉高。而关键转折在这里——即便用抗生素把细菌清除干净,IGF2BP1的水平依然高悬不下。
换句话说,细菌只是来"按了一下开关"。开关卡住了,再也弹不回来。
这也呼应了IGF2BP1的一个古怪特性:它在正常成体组织中几乎不表达,只在脾、肺和脑中有微量存在。它本质上是一个"胎儿期蛋白"——胚胎发育时需要它来管理大量RNA的运输和稳定,成年后就关掉了。但在多种癌症中,这个开关被重新打开。而幽门螺杆菌,在这个故事里,就是那只强行把开关掰回去的手。
那么,IGF2BP1拼死保护的那条RNA,编码的到底是什么?为什么值得癌细胞花这么大力气来维持?
铁死亡:癌细胞给自己买的"免死金牌"
那条RNA的名字叫SLC7A11。它编码的蛋白质坐落在细胞膜上,是一道"胱氨酸专用转运门"——把细胞外的胱氨酸源源不断地运进来。胱氨酸进入细胞后被还原为半胱氨酸,而半胱氨酸是合成谷胱甘肽的限速原料。谷胱甘肽是什么?它是细胞内最重要的抗氧化消防队,负责扑灭随时可能爆发的"氧化火灾"。
这场火灾的专业名称叫铁死亡(ferroptosis)。2012年,哥伦比亚大学Brent Stockwell实验室首次命名了这种全新的细胞死亡方式。它既不是凋亡(细胞安静地自我了断),也不是坏死(细胞胀破),而是一场由铁催化的脂质过氧化链式反应。把细胞膜想象成一座浸了油的木头房子——铁是火星,活性氧是风,火星遇上油,火势沿着膜表面蔓延,直到整座房子被烧穿,内容物泄漏殆尽。一座被烧穿的水桶,就是铁死亡最直观的意象。
正常细胞有完整的消防系统来阻截这场火灾:SLC7A11运进胱氨酸 → 合成谷胱甘肽 → 谷胱甘肽供给一种叫GPX4的抗氧化酶 → GPX4以谷胱甘肽为"灭火剂",将脂质过氧化物还原为无害的醇。这条SLC7A11–谷胱甘肽–GPX4轴线,就是细胞对抗铁死亡的主力消防管道。
癌细胞恰恰利用了这一点。它们让IGF2BP1持续高表达,死死护住SLC7A11的mRNA不被降解,SLC7A11蛋白在细胞膜上大量堆积,胱氨酸涌入不止,谷胱甘肽供应充沛,GPX4全力运转——铁死亡这条死刑通道被彻底焊死。癌细胞由此在剧烈的氧化应激环境中泰然自若地继续分裂增殖。
这也是为什么,即使幽门螺杆菌走了,胃上皮细胞里那道被偷偷加固的抗氧化防线依然存在——它为后来的基因突变和恶性转化提供了完美的保护伞。没有铁死亡这道"质检关卡",积累了DNA损伤的细胞本该自杀,却活了下来,把错误一代接一代地传下去。
但这里有一个重要的"但是":SLC7A11–GPX4并不是癌细胞对抗铁死亡的唯一武器。研究已经发现,即便GPX4被完全抑制,部分癌细胞仍能存活——它们启用了备用通路:有些蛋白能在细胞膜上独立运作,同样能捕捉脂质自由基;有的在线粒体里做着类似的事;还有的通过完全不同的化学路线绕开GPX4。目前已发现至少五条替代通路。这意味着,仅仅掐断IGF2BP1–SLC7A11这一条线,癌细胞完全可以绕道而行。
关掉这个开关,能阻止胃癌吗?
知道靶点是一回事,打中它是另一回事。
目前有两种IGF2BP1抑制剂进入了临床前验证阶段。第一种是BTYNB——2017年被报道的首个IGF2BP1小分子抑制剂,通过阻断IGF2BP1与促癌靶mRNA的结合来发挥作用。它在神经母细胞瘤的异种移植模型中显示了抑癌效果,且与多种化疗药物有协同效应。第二种是葫芦素B(CuB),一种从葫芦科植物中提取的天然产物,能以共价键不可逆地结合IGF2BP1上的一个关键位点,通过变构效应阻断它与m6A标记RNA的对接。
北大团队在这项最新研究中,用BTYNB和CuB分别处理了胃癌细胞系、异种移植瘤模型和患者来源的胃癌类器官——结果一致:抑制IGF2BP1后,肿瘤生长被显著打压,类器官活力下降。从培养皿到小鼠再到真实患者组织,信号是统一的。
但先别急着欢呼。两个抑制剂都没有进入任何人体临床试验。BTYNB的选择性存疑——研究者自己在论文中坦言"不能排除对其他IGF2BP家族成员或效应分子的非特异性效应"。CuB的问题更棘手:它是一种天然毒素,有效剂量和中毒剂量几乎贴着走——在动物实验中,起效量和致死量之间的安全区间极窄,一不小心就过头。已有团队在开发CuB的改良衍生物,试图把治疗窗口拉宽:在肺癌模型中,改良版的活性比CuB强约10倍,毒性低约10倍。但这仍是培养皿和老鼠身上的数据。
更大的麻烦在前面那个"备用通路"问题上:胃癌细胞完全可能在IGF2BP1被抑制后,转而启动其他替代通路来维持铁死亡抵抗。单靶点打击,癌细胞有的是退路。一场多靶点联合作战——同时堵住IGF2BP1和它的替代路线——可能是未来药物设计的真正方向,但目前还没人交卷。
这也是为什么,这项研究最直接的临床意义更可能落在一件事上:改变我们对"根除即治愈"的认知。
IARC工作组已经建议,在胃癌高发地区推行人群"筛查-治疗"项目。有研究者进一步提出了分层监测方案:根除治疗后,极高风险者(已有广泛肠化生)建议每年精查内镜;高风险者每两年血清学加内镜;中低风险者每三至五年复查。这不是"吃完药就翻篇"——这场随访,可能要持续十年以上。
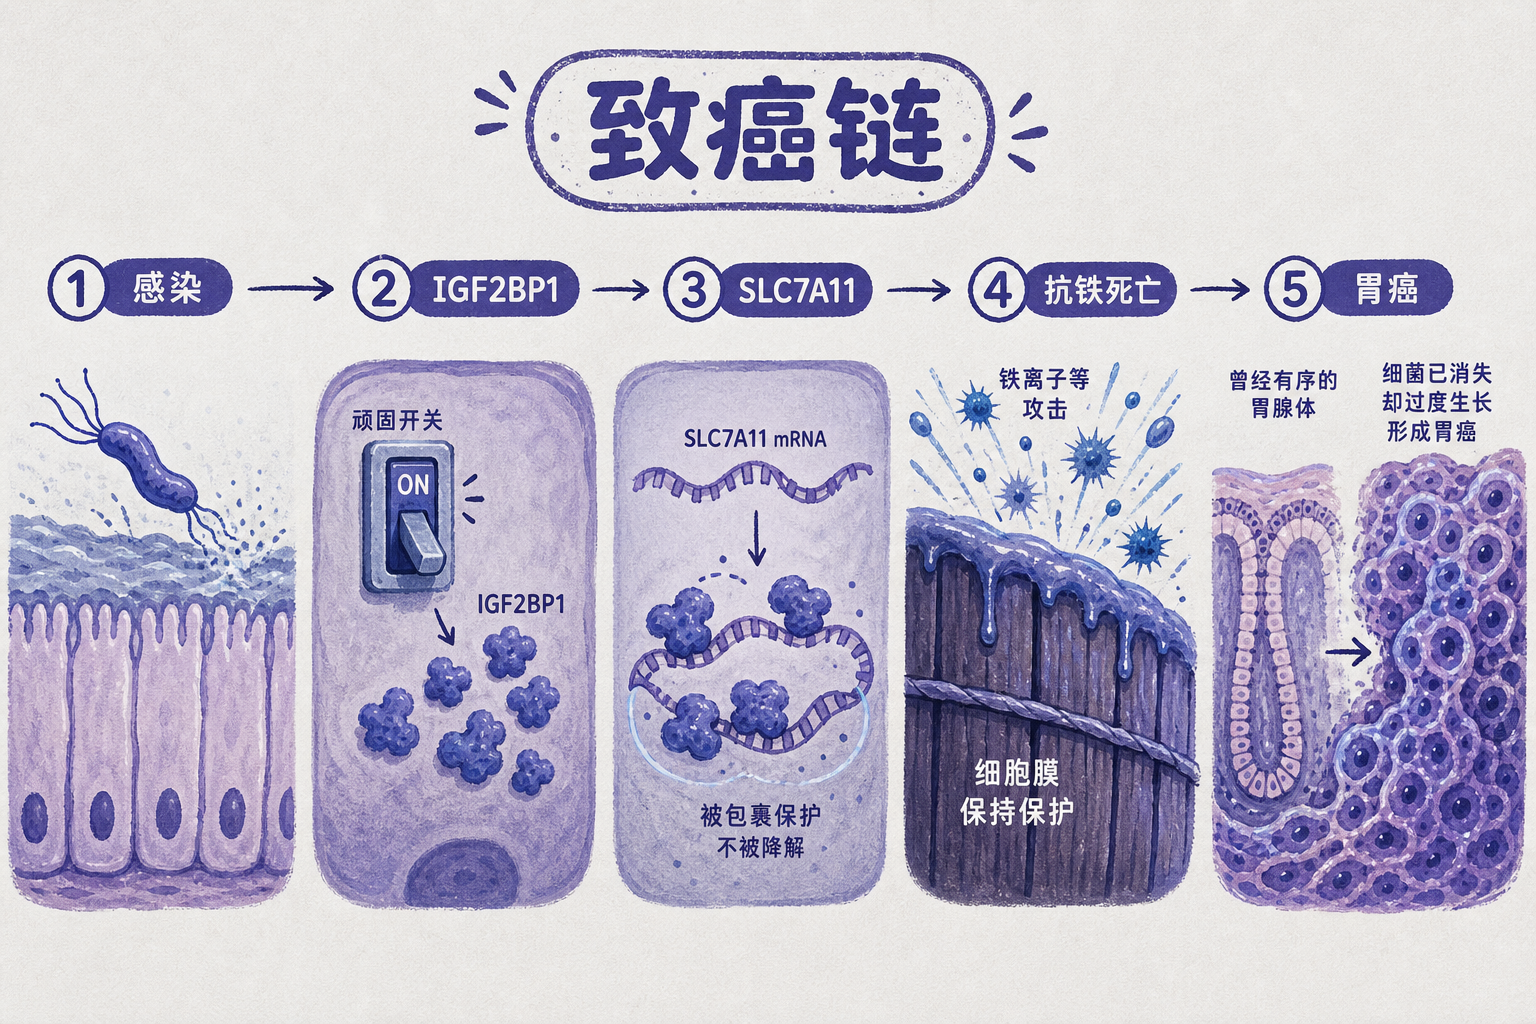
回到北大的这项研究:它第一次在分子层面打通了"幽门螺杆菌感染 → IGF2BP1持续高表达 → m6A依赖的SLC7A11 mRNA稳定 → 铁死亡抵抗 → 胃癌发生"的完整因果链。它解释了为什么根除细菌不等于消除风险——因为致癌记忆已经刻进了RNA调控网络。它没有解释的是:IGF2BP1的持续高表达本身是怎么维持的?上游是什么分子卡住了那个开关?以及,能不能在开关卡住之前,就预判谁会中招?
杀菌只是关掉了一盏灯。但线路已经被改过了——整个房间的布线,都需要重新检查。