想象一下:一栋大楼的不同楼层同时起火——一楼厨房的燃气泄漏、三楼浴室的电路短路、五楼卧室的蜡烛翻倒。火源完全不同,但最终整栋楼都以同一种方式坍塌。
这不是火灾调查报告。这是渐冻症(医学名 ALS,全称肌萎缩侧索硬化)研究里悬了二十年的谜题。
已知有约五十种基因突变能导致ALS,它们干扰的细胞功能截然不同——有的搞乱RNA加工,有的破坏蛋白质回收,有的弄垮线粒体供电。但无论从哪条路走进来,运动神经元最后都死得一模一样。这意味着,在这些看似无关的上游原因背后,藏着一个共同的"处决通道"。
2026年9月,复旦大学陈向军和李继喜团队在《Cell Death & Differentiation》上发表的论文,第一次把这个通道完整地拼了出来:一个叫TBK1的蛋白。更准确地说,是TBK1的失守。
不同基因突变,为何总指向同一种死法?
TBK1可以理解为运动神经元里的保镖。这个保镖身兼三职:拦截外来入侵信号、清理细胞内堆积的垃圾蛋白、维持神经元存活。2015年,两个独立团队同时发现TBK1突变会导致家族性ALS,但当时没有人知道它在整个疾病版图中的位置——它只是又增加了一个致病基因,而不是一个统一解释。
复旦团队的研究从8位家族性ALS患者切入。基因测序揭示,三位携带明确致病变异的患者,突变组合截然不同:一人是TBK1自身出错,一人是TDP-43基因突变同时叠加另外两种基因的异常,还有一人是SOD1突变合并另一种自噬相关基因的变异。简单说,三个患者的"起火点"完全不一样。
但接下来发生的事让起火点不那么重要了。研究者将三位患者的皮肤细胞重编程为诱导多能干细胞,再分化为运动神经元——相当于在培养皿里重建了每个患者的"迷你脊髓"。结果,三组来源迥异的神经元呈现出惊人一致的病理画像:轴突和神经突显著缩短、TBK1活性全面降低、磷酸化的TDP-43在细胞质中异常堆积。TDP-43的异常磷酸化和聚集,是几乎所有ALS患者神经元中都出现的标志性病变,学界称之为"TDP-43蛋白病"——而现在,它出现在三种不同基因背景的神经元中,伴随着同一个蛋白的失活。
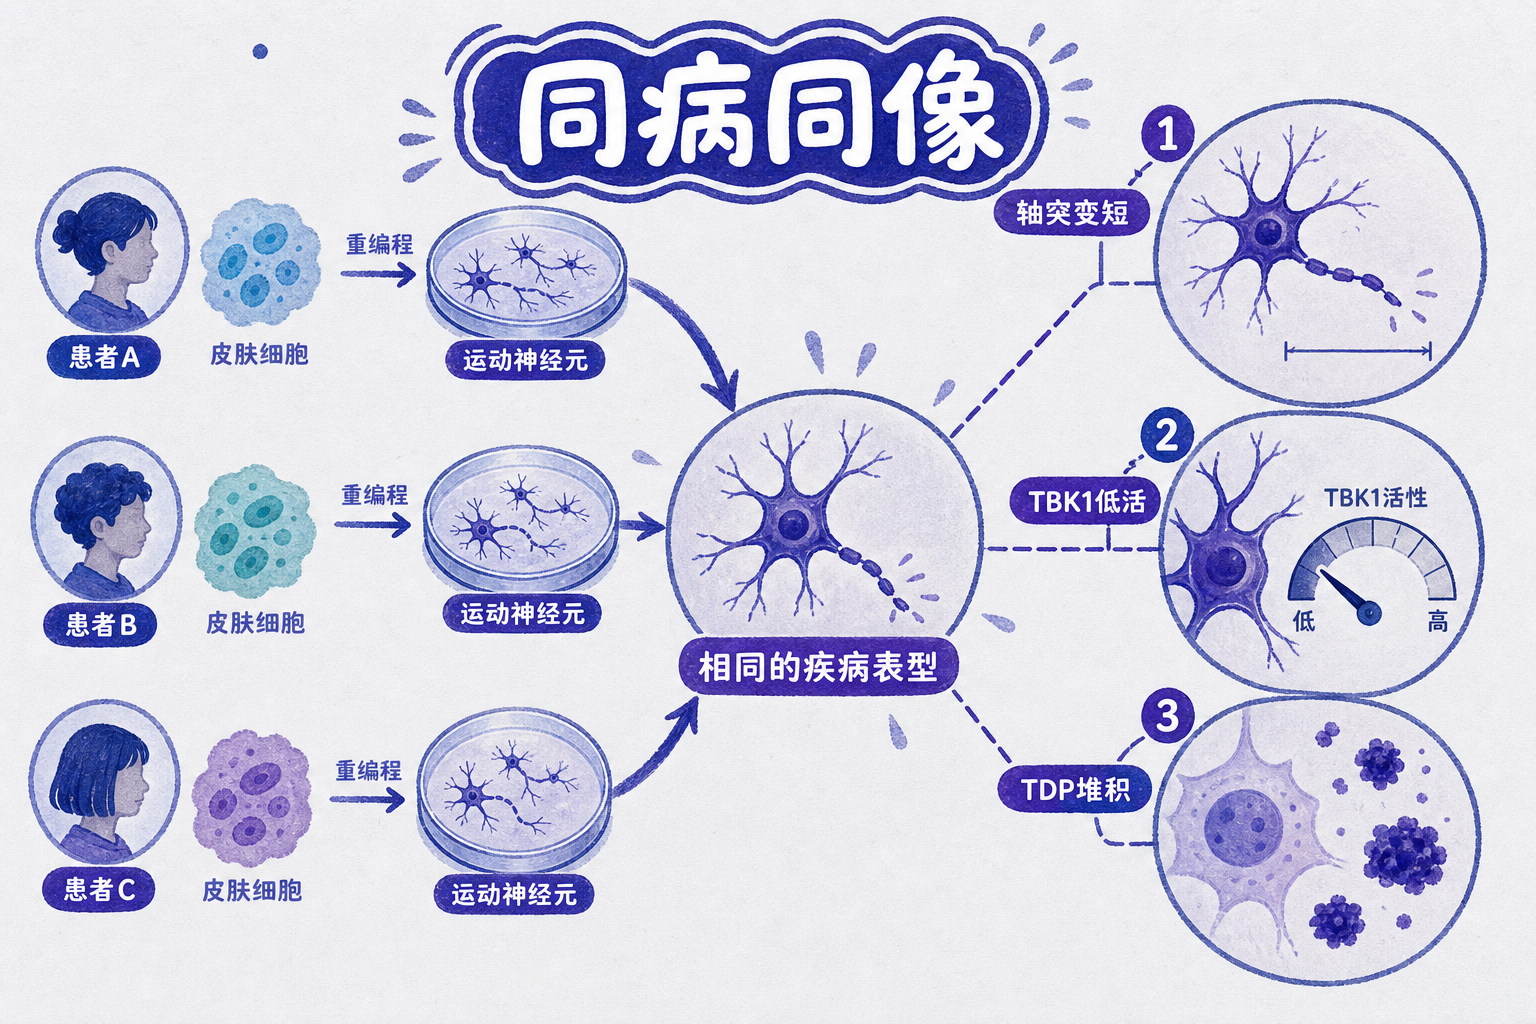
但这幅画里还多了一个此前被忽视的角色。三组神经元中,caspase-8和caspase-7——两种负责切割蛋白质的分子剪刀——与一个叫GSDME的蛋白紧紧组装在了一起。这标志着一条早已装配完毕、只待触发的死亡程序。
要理解这条死亡程序意味着什么,需要一段关键的机制插播。细胞死亡不止一种方式。凋亡是安静有序的"打包回收";坏死是粗暴的炸开;而焦亡介于两者之间,却远比两者更具破坏性——细胞在死前主动在自身膜上打孔,内容物外泄的同时释放大量炎症信号,像一个街区里一边放火一边拉响警报。
在神经元中,负责打孔的是GSDME(gasdermin E)。它平时被自身的C端结构域锁住,像一把收鞘的刀。当caspase分子剪断连接区后,GSDME的刀刃端——N端结构域——被释放,迅速在细胞膜上聚集、穿孔。孔洞不断扩大,离子失衡、细胞肿胀、最终破裂。2023年的一项关键研究已经证明,在SOD1突变的ALS模型小鼠中,敲除GSDME基因可以延长生存期并保护运动功能——说明GSDME不是旁观者,它确确实实在杀人。
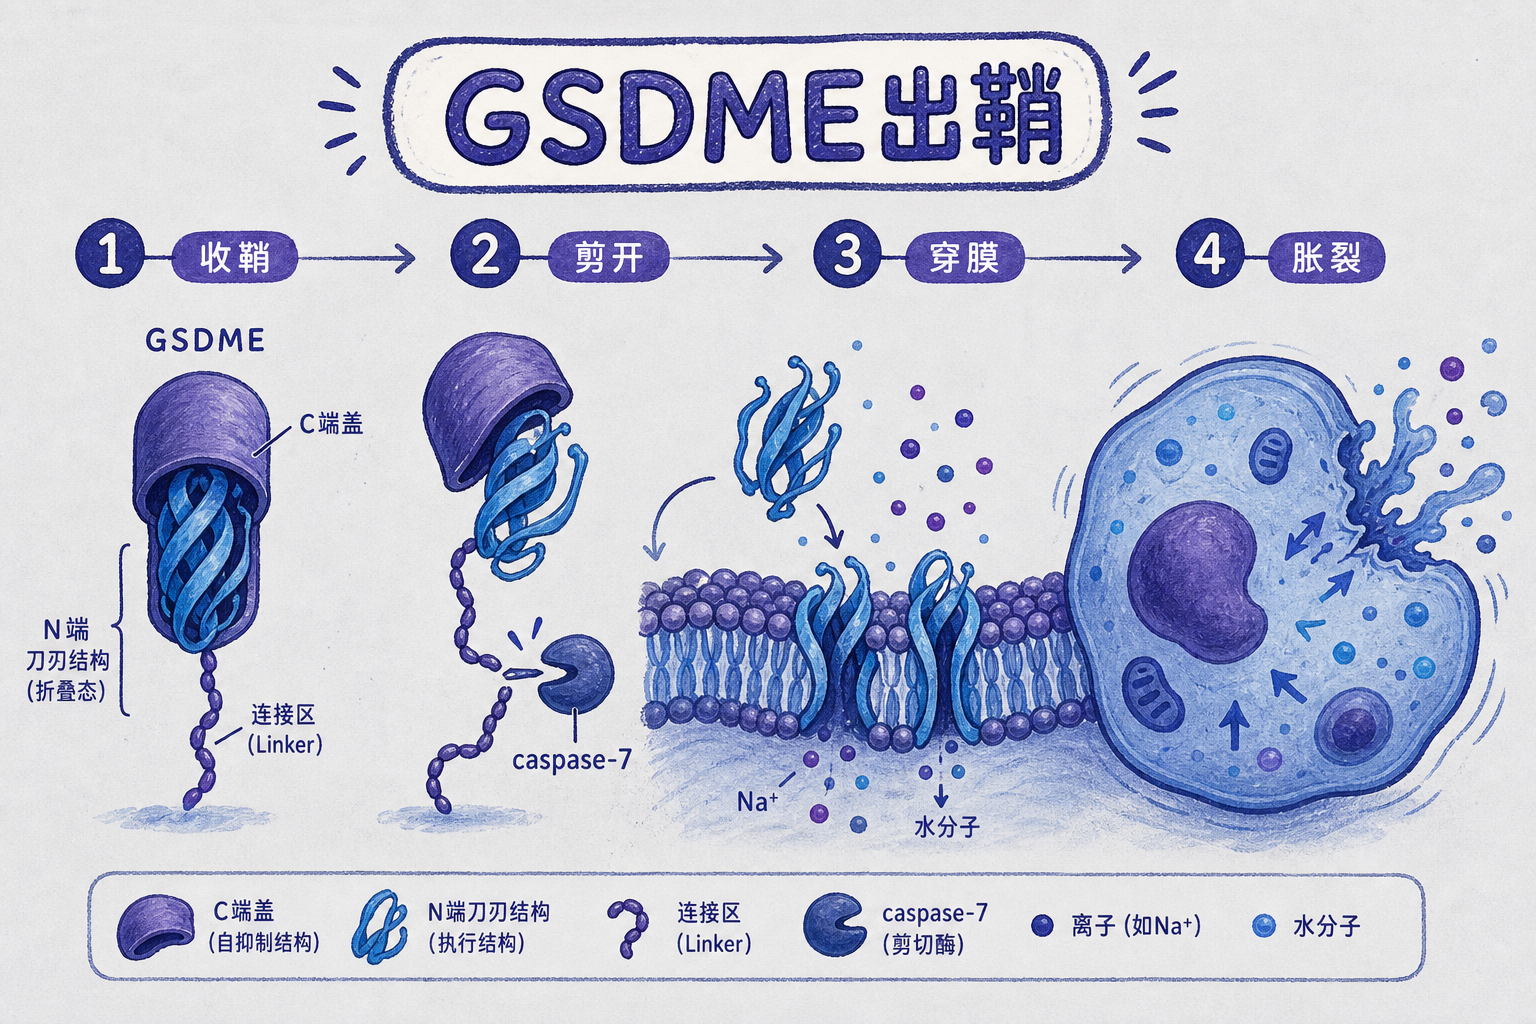
现在回到那三组患者的神经元。caspase-8和caspase-7正在组装到GSDME上。而它们的激活,恰好与TBK1活性降低同步发生。保镖倒下了,刀正在被拔出鞘——这条因果链的雏形已经浮现。
炎症来袭:一次"踹门"如何在已经脆弱的系统上叠加致命一击
逻辑链走到这里,可以这样概括:不同基因突变 → TBK1活性降低 → caspase-8/7激活 → GSDME打孔 → 神经元焦亡。但ALS的发展从来不是一条孤立的生化通路在独自运行——它总是伴随着剧烈的神经炎症。炎症在这条链里扮演什么角色?
复旦团队用了一个精妙的实验来回答。他们制造了一种"人源化TBK1 R573H敲入小鼠"——在实验小鼠的基因组中精确替换进人类ALS患者携带的那个TBK1点突变,而不是像老式模型那样粗暴地塞入几十个外源基因拷贝。这些小鼠自发地出现了进行性运动障碍、脊髓运动神经元大量丢失、神经炎症和TDP-43病理。换句话说,仅凭这一个点突变,就足以在小鼠身上重建ALS的核心表型。
然后,他们给这些小鼠注射了LPS——一种细菌细胞壁成分,可以强力激活免疫反应,模拟一次感染引发的神经炎症攻击。结果令人警觉:LPS攻击后,小鼠易损神经元中GSDME和caspase-7的切割显著增加,磷酸化TDP-43的表达也被进一步推高。炎症不是推开了一扇新门——它是在同一扇已经被撬开的门上又狠狠踹了一脚。
这揭示出一个危险的恶性循环结构:TBK1失活本身已经启动了caspase-8/7-GSDME焦亡程序;而环境中任何一次炎症刺激——一次感染、一场免疫风暴——都会在这个已经脆弱的系统上叠加强化信号。保镖倒下之后,每一次新的攻击者都畅通无阻。
把这条链反过来读,就是这项研究最核心的判断:TBK1功能丧失是运动神经元中caspase-8/7-GSDME焦亡程序的上游驱动者。无论最初的突变是哪种基因——SOD1也好,TDP-43也好,TBK1自身也罢——最终的死亡蔓延走的是同一条路。
堵住了坏死性凋亡,为什么神经元还是死了?
听到这里,一个关键的反问会自然浮现:等等,不是说RIPK1——坏死性凋亡通路的关键信号蛋白——也在ALS中驱动神经元死亡吗?不是已经有药在针对它了吗?
没错。在ALS模型小鼠中,抑制RIPK1确实保护了神经元。基于这些扎实的临床前数据,赛诺菲和Denali公司推进了RIPK1抑制剂DNL788进入II期临床试验。
这项代号HIMALAYA的试验在13个国家63个中心招募了305名ALS患者,用药24周。结果令人震惊:用药组的运动功能评分下降了6.73分,安慰剂组下降了6.32分——差距仅0.41分,统计上毫无意义。更糟的是,药物组不良事件率更高,因肝酶升高而停药的比例接近安慰剂组的三倍。试验被提前终止。
这不是一次普通的药物失败。RIPK1抑制剂在动物模型中展现出的神经保护效应,在人类患者身上完全消失了。用一句直白的话说:你堵住了RIPK1的坏死性凋亡通路,神经元还是死了。
复旦团队的这项研究恰好为HIMALAYA的失败提供了一个优雅的机制解释。ALS运动神经元中运行着平行的死亡程序:RIPK1走坏死性凋亡路线(经下游坏死执行蛋白最终导致细胞破裂),而TBK1失活触发的是焦亡路线(caspase-8/7→GSDME)。两条路可以同时开放。关掉一扇门,另一扇门照样敞开。
这让人想起社会学家查尔斯·培洛在分析大型系统灾难时提出的概念——"正常事故"。在某些足够复杂的系统中,多重故障同时发生不是意外,而是系统结构本身的必然。2003年北美大停电,一棵树触碰一条高压线就瘫痪了5000万人的电力供应——不是因为那棵树特别关键,而是因为整个电网已经处于临界状态,任何一个触发器都能点燃同一条级联崩溃链。ALS运动神经元面临的是同一类困境:当TBK1这个中心节点失守后,多条死亡通路同时进入待命状态,只等一个触发信号。
反过来说,HIMALAYA的失败也从反面验证了复旦团队的推论:如果只堵坏死性凋亡就够了,那试验应该看到至少一部分效果。完全看不到,恰恰说明还有另一条——甚至可能更重要的——死亡通路在背后运转。
关掉死亡程序的"总闸"——离临床还有多远?
那么,真正的问题变成了:与其一个一个堵上游的触发因素,能不能直接掐断所有突变汇聚之后、神经元最终走向死亡的那条共同通路?
这就是这项研究最直接的临床含义。论文原文写道:"靶向TBK1-caspase-GSDME轴可能为ALS的疾病修饰提供一种可操作的策略。"在ALS药物研发的版图上,"疾病修饰"是一个分量很重的词——它意味着不再只是缓解症状、勉强延长几个月生存期,而是改变疾病本身的进程。
放眼当前的ALS治疗格局,这一点就更清楚了。FDA批准能用的药屈指可数:利鲁唑延长生存期约2到3个月;依达拉奉效果有限;tofersen——一种专门沉默SOD1基因的反义药物——只适用于SOD1突变这一种亚型。2022年获批的AMX0035,在III期验证性试验中失败,2024年被迫撤市。没有任何一个药物作用于跨基因型的共享下游通路。
靶向GSDME在理论上极具吸引力——它就站在所有通路汇聚的最末端,直接负责给神经元膜打孔。但实操中的障碍同样真实:目前全球没有任何靶向GSDME的药物进入临床试验。提案中的策略——能穿透血脑屏障的中和抗体、抑制GSDME寡聚化的小分子、促进GSDME降解的定制肽段——全部停留在概念验证阶段。
更大的麻烦来自TBK1本身的矛盾身份。TBK1活性过低会导致ALS,但TBK1过度激活又会驱动自身免疫疾病中的炎症风暴。这意味着,如果你试图通过增强TBK1活性来治疗ALS,必须把火候控制在极其精确的范围内——太弱没效果,太强则引发另一类疾病。这不是一个"开"或"关"的开关,而是一个需要逐格校准的旋钮,而我们目前连旋钮的刻度线都还没画出来。
还有一道未解之题:复旦团队使用LPS炎症模型证明了神经炎症会加剧TBK1-GSDME通路,但它没有回答"炎症和TBK1失活究竟谁先谁后"。在真实的ALS病程中,这极可能是一个鸡生蛋蛋生鸡的恶性循环——TBK1功能下降引发轻度炎症,炎症进一步抑制TBK1,如此螺旋恶化。打破这个循环的最佳切入点在哪里,目前没有答案。
尽管如此,这项研究的真正价值不在于立刻给出一颗新药,而在于改变了看问题的框架。此前ALS研究的主流叙事是"遗传异质性"——每个亚型各走各的路,所以治疗必须精准到单个基因、逐个击破。但复旦团队的发现明确地讲了一件事:不管你从哪条路进来,最后都要经过同一座桥。 守住这座桥,可能比分别堵住五十个入口更可行。
对ALS患者和家属而言,保镖倒下之后、神经元被同一把刀处决——这个画面并不令人振奋。但知道那把刀长什么样、谁握着它、以及什么时候它会被拔出来,是夺下它的第一步。在未来五到十年里,针对疾病修饰——而不是仅仅延缓症状——的药物,第一次有了一个跨基因型的共同靶标。过去治ALS靠逐个基因修补,现在也许可以直接关掉神经元死亡的"水龙头"。只是,我们还得先造出那把扳手。