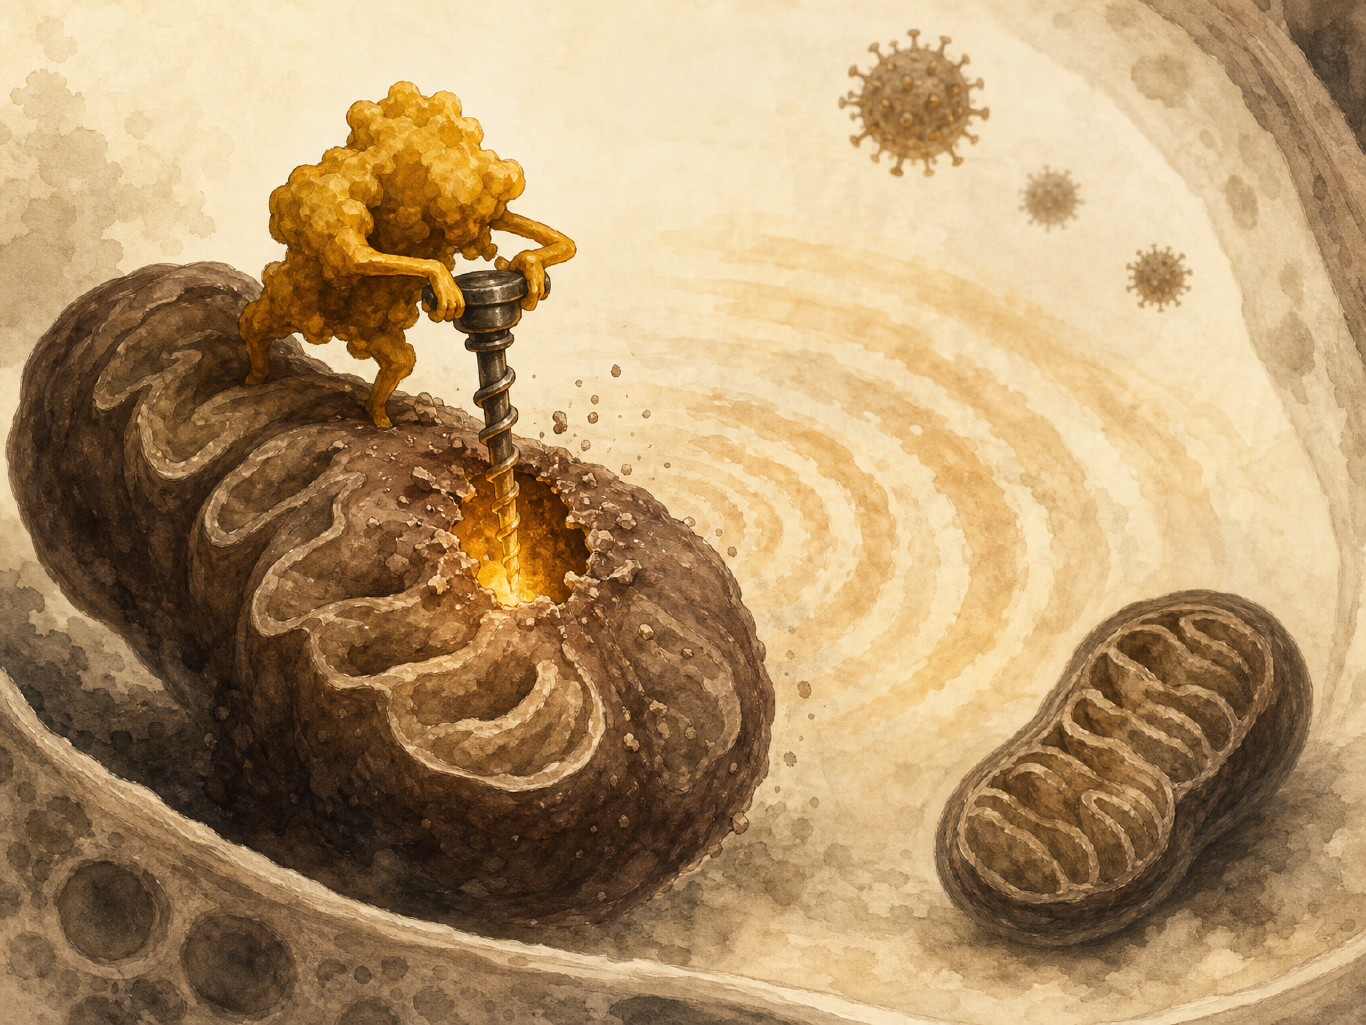
BAK蛋白这辈子只干一件事。至少,教科书上是这么写的。
细胞收到死亡指令后,BAK和搭档BAX在线粒体外膜上凿出一个洞——细胞色素c漏出来,凋亡程序走完,细胞安静退场。这套流程刻在每一本细胞生物学教材里,二十年没人质疑。
2026年9月,这个身份被撕开了。
武汉病毒研究所彭珂团队发现,BAK还藏着第二份差事。它同时是一个"干扰素刺激基因"——病毒入侵时,免疫系统会沿着一条精确的信号链,故意调高BAK的表达。然后BAK在线粒体上凿开同样的洞。但这次,洞里涌出来的不是安静凋亡的信号,而是引爆全身炎症的"细菌特征分子"。
RNA病毒走这条路,DNA病毒也走这条路。两种能在人体引发致死性炎症的病毒——甲型流感病毒和发热伴血小板减少综合征病毒——在小鼠实验中全部依赖BAK来制造致命伤害。敲掉BAK基因的小鼠,病毒照常复制,但炎症风暴消失了。
同一个蛋白、同一套凿洞工具,一端连着凋亡,一端连着炎症。这意味着,病毒诱导线粒体炎症可能不是各路病毒各自为政,而是一条通用通路。
病毒入侵后,谁给线粒体下达了自毁指令?
要理解这个发现,得先退一步:免疫系统怎么知道病毒来了?
病毒钻进细胞后,细胞会释放干扰素——一种"警报激素"。干扰素像烽火台一样传递给邻近细胞,收到信号的细胞启动一套叫JAK-STAT的细胞内信号传递链:STAT1蛋白被加上磷酸基团标记而激活,两两配对冲进细胞核,在大量基因的启动子区域——基因上游的"开关"序列——找到特定的DNA识别标记,开启一批"干扰素刺激基因"的转录。这批基因编码的蛋白各司其职:有的直接拆解病毒RNA,有的把病毒蛋白标记出来交给免疫系统识别。
彭珂团队发现,BAK也在这份清单上——但它的激活路线比常规路径多了一步。
STAT1并不直接结合BAK的启动子。它先去激活另一个专门开关基因的蛋白——IRF1。IRF1被STAT1上调后,才结合BAK启动子上一段特定的DNA序列——具体是第四号位点——启动BAK的转录。实验用三种方法交叉验证:第一种检测IRF1蛋白粘在DNA哪个位置上,第二种用合成的DNA片段把能结合它的蛋白"钓"出来,第三种把这段DNA连上一个发光基因——只有IRF1能点亮它。三种方法指向同一个结论:IRF1只认这一个位点。而一旦把这个位点突变掉,病毒再也无法上调BAK,下游的炎症性细胞死亡也消失殆尽。
这构成一个两级放大回路:病毒→干扰素→STAT1→IRF1→BAK。STAT1是"听到警报的人",IRF1是"接到命令去按按钮的人",BAK是那颗按钮。
有意思的是,BAK的孪生兄弟BAX——结构和BAK高度相似,也在线粒体外膜上凿洞——却不受这条通路调控。IRF1只认BAK的启动子,对BAX视而不见。为什么偏偏是BAK?目前还不清楚。但这个选择性是整个机制成立的关键:如果BAX也被同时上调,细胞可能在启动炎症之前就直接走向凋亡,炎症信号反而被压下去了。
更关键的一个发现藏在药物实验里。临床上已经有一种JAK抑制剂——鲁索替尼——在用于某些血液病和严重炎症。当研究者在细胞培养中加入鲁索替尼,病毒诱导的BAK上调被完全阻断。这意味着,已经有药能切断这条通路的起点。当然,从细胞培养到真正治疗病毒性炎症,中间隔着漫长的距离。
为什么线粒体破个洞,免疫系统就暴走?
这要回溯到二十亿年前。那时地球上还没有多细胞生物,一个原始真核细胞吞噬了一株需氧变形菌。这次吞噬没有以消化收场——被吞的细菌活了下来,变成了细胞内的"租客"。这就是线粒体的起源,生物学上叫内共生学说。
但这场古老的合租留下了一个隐患。线粒体保留了太多细菌特征:它的DNA是环状的、没有甲基化修饰——一种DNA上的化学标记——和细菌基因组一模一样。它的内膜上嵌着一种仅存于细菌和线粒体的脂质——心磷脂。它还携带N-甲酰肽——细菌用来标记自身蛋白的化学标签。这些东西如果暴露在细胞质里,免疫系统会立刻将其识别为"细菌入侵"。因为二十亿年来,这套识别系统从来没有进化出"区分真细菌和线粒体内容物"的能力。对它来说,心磷脂就是细菌,非甲基化DNA就是敌军。
正常情况下,这些"细菌指纹"被封在线粒体的两层膜里,免疫系统看不见。但一旦外膜被破坏——学术上叫线粒体外膜通透化,缩写MOMP——隔离就失效了。
MOMP的机制本身是一场精密的分子装配。BAK蛋白平常静静待在线粒体外膜上。一旦被激活信号触发,两个BAK分子互相嵌合形成对称二聚体,二聚体再两两配对形成四聚体单元,这些单元首尾相连,最终围成一个环——像一群人在冰面上手拉手围圈,脚下踩出一个冰窟窿。它不是蛋白质围成的精密通道,而是一个脂质孔——BAK把膜脂质推开,让膜本身的连续性断裂。
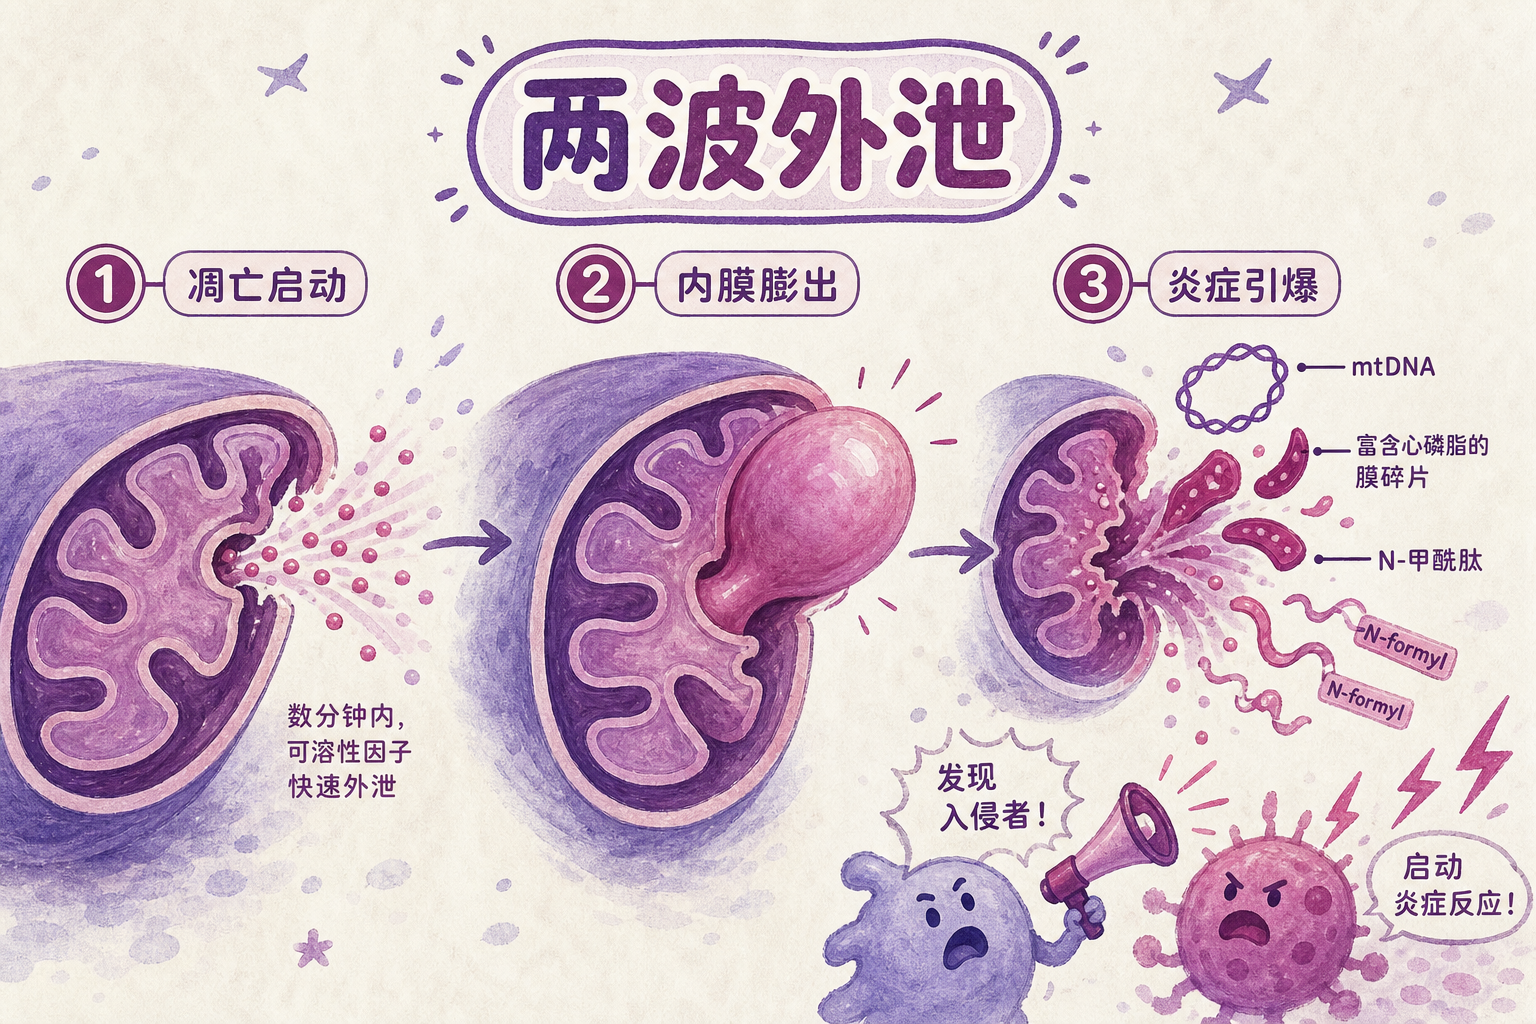
洞一旦形成,释放分两波。第一波来得很快:膜间隙里的可溶性蛋白——细胞色素c——几分钟内涌出来,启动凋亡。但洞继续扩大。接下来发生的事更危险:线粒体内膜从洞口向外膨出,像一个被挤爆的气球,最终破裂,把基质里的线粒体DNA(mtDNA,即前面说的那种环状、无甲基化修饰的细菌样DNA)、心磷脂、N-甲酰肽一股脑儿倒进细胞质。
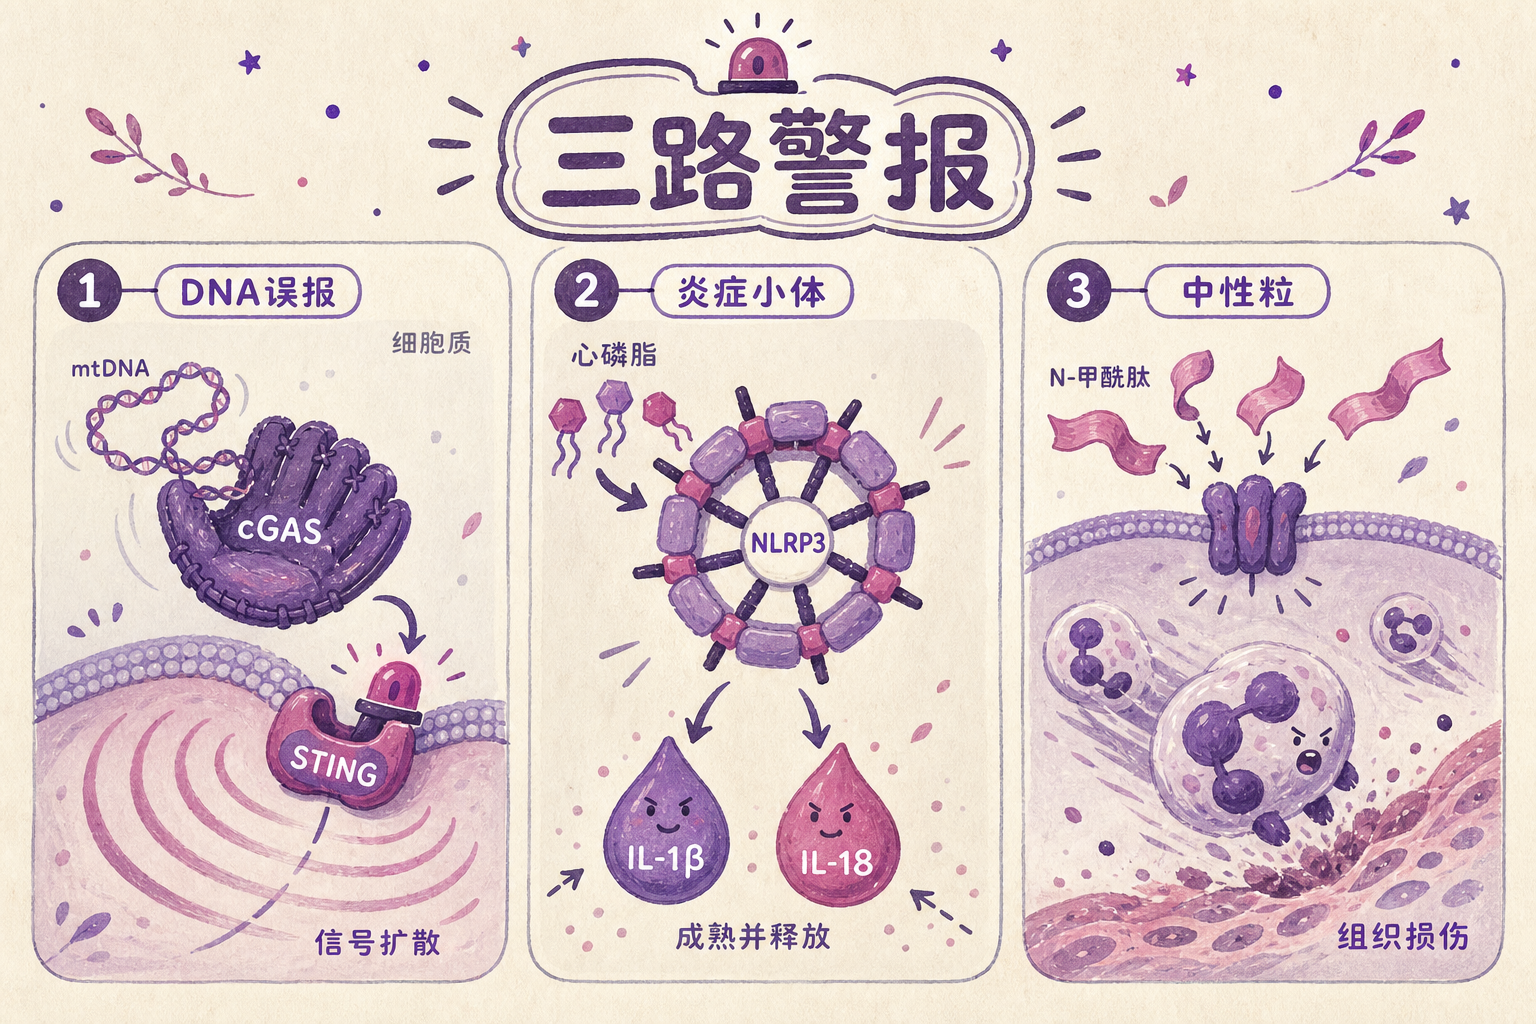
这些物质各自触发不同的炎症通路。mtDNA被细胞质里的DNA传感器cGAS捕获,激活下游的警报蛋白STING,引发I型干扰素风暴——等于在细胞里拉响了"有外来DNA"的误报。心磷脂直接结合并激活NLRP3炎症小体——免疫细胞里一种可装配的蛋白复合物,一旦组装完成就强力触发炎症反应——促使两种强力促炎因子IL-1β和IL-18成熟释放,这是全身炎症和高烧的核心驱动。N-甲酰肽则通过特定受体招募中性粒细胞——免疫系统最凶猛的第一响应部队,它们在攻击"假想细菌"时造成严重的组织损伤。
这里有一个认知翻转。你以为细胞凋亡和炎症是两套平行的应急系统。其实不是——它们用的是同一把刀。区别只在于:正常凋亡中,MOMP受精密调控,洞开得刚好够放出细胞色素c,然后细胞被安静清除。在病毒感染中,IRF1过度上调BAK,洞开得又多又大,内膜膨出破裂,那些带有细菌特征的线粒体内容物(学术上统称线粒体损伤相关分子模式,缩写mtDAMPs)涌出来——免疫系统看到"细菌入侵"的证据,启动全面炎症。同一把刀,切水果是厨具,捅人是凶器。
堵住BAK,致命病毒不再致命——代价是什么?
理论说清楚了,证据跟得上吗?
彭珂团队用了两种病毒来测试:甲型流感病毒,每年在全球造成29万到65万例呼吸道死亡——相当于每天约800到1800人死于流感。发热伴血小板减少综合征病毒,知名度低得多,但更致命——全球汇总病死率约7.8%,大约每13个感染者中就有1人死亡;韩国流行的B-2基因型病死率更高,接近每两个感染者就有一个死亡。重症患者平均在发病第九天死于多器官衰竭。
两种病毒在正常小鼠体内都大量上调BAK——集中在脾脏和肝脏。敲除Bak基因后重复感染,结果让研究者吃了一惊:Bak敲除小鼠的死亡率大幅下降,但病毒滴度和野生型小鼠毫无差异。病毒照常复制,只是制造的伤害不再致命。解剖数据显示,Bak敲除小鼠的多种炎症因子在脾脏、肝脏和血清中全部显著降低。肝细胞坏死面积明显缩小,脾脏结构损伤也显著减轻。一句话:病毒还在,炎症风暴停了。
这个结果说明,至少对这两种病毒而言,致死的关键推手不是病毒复制本身,而是BAK驱动的线粒体炎症。坏消息是,两类病毒分属RNA病毒和DNA病毒,覆盖了整个分类谱系——意味着这条通路很可能是普适的。
那么,能不能开发一种药,在病毒感染期间临时堵住BAK?
前景诱人,现实冷静。
目前没有任何靶向BAK的药物进入临床试验。所有候选分子——抑制BAK寡聚化的MSN-50、结合BAX上一个新发现调控位点的BAI系列、在脑缺血模型中把梗死体积缩小约四成的BIP肽——全是工具化合物,不具备成药性质,从实验室到临床候选化合物至少还需三到五年。
更大的障碍在安全性。BAK和BAX是发育中不可或缺的凋亡执行者——双敲除小鼠超过90%死于围产期。更让人警惕的是,仅敲除Bak一个基因就足以引发狼疮样的自身免疫病:抗核抗体飙升、肾小球肾炎、坏死性血管炎,中位生存期显著缩短。全身性抑制BAK可能不是在"抗炎",而是在"解除免疫耐受"。
这有前车之鉴。Caspase是凋亡和炎症通路中的另一组关键蛋白酶,当年也被寄予厚望。第一个进入临床的caspase-1抑制剂——pralnacasan——因动物长期毒性中出现肝损伤而被撤下。广谱caspase抑制剂emricasan在脂肪性肝炎III期试验中非但没有改善纤维化,反而可能加重了组织损伤。机制上的教训是残酷的:堵住一条细胞死亡通路,细胞不会乖乖活着——它换了一条更促炎的死法。
但与caspase抑制剂不同,靶向BAK有一个独特优势:它卡在mtDAMPs释放的"总闸门"位置。无论下游激活了哪条炎症通路,只要线粒体外膜不破,这些通路就收不到触发信号。而且病毒感染期间BAK是急性上调的——在感染高峰期短暂抑制BAK,可能足以切断炎症风暴而不至于破坏长期的免疫稳态。这比全身性、慢性抑制凋亡安全得多。
未来五到十年,这条IRF1-BAK轴可能催生一类全新的抗炎策略:不追着下游的炎症因子一个个打,而是直接关上mtDAMPs释放的总阀门。这像灭火时选择关掉煤气总闸,而不是对着每一朵火苗喷水。
但关掉总闸之后,如果正常凋亡也被一并掐断,堆积的受损细胞本身就可能变成新的炎症来源——这大概是未来十年最需要回答的问题。