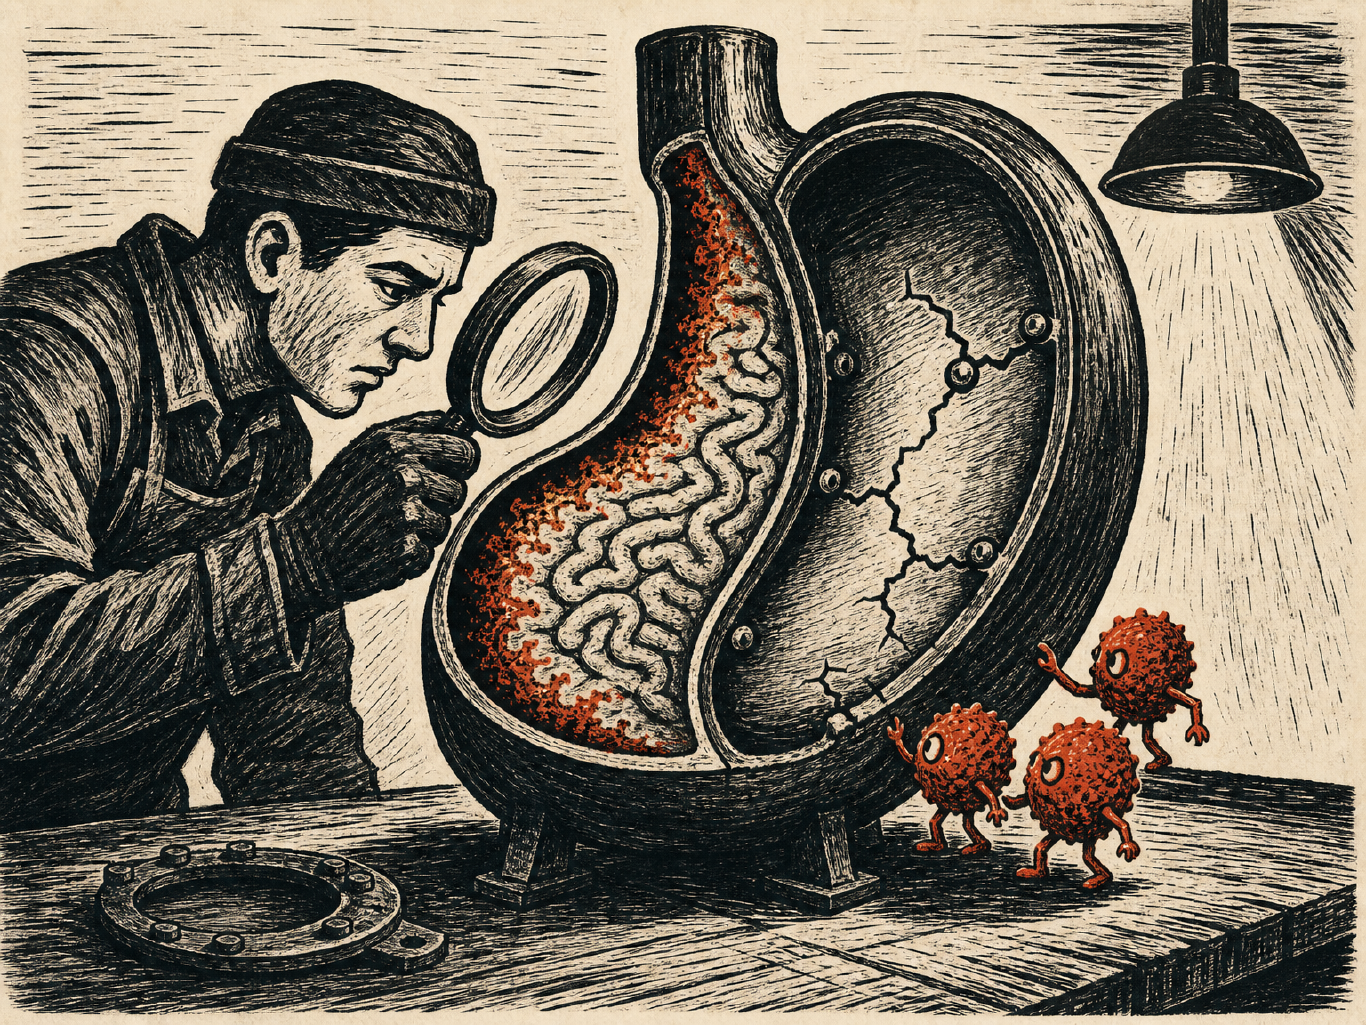
一座桥可能以两种完全不同的方式垮掉。一种是钢梁上的锈迹,一年比一年深,巡检员拍了二十年的照片都在同一个位置。另一种是一颗铆钉内部藏着头发丝细的裂缝——你永远看不到它,直到整座桥在二十秒内坠入河中。
胃癌正是一座这样的桥。
全球每年超108万人确诊胃癌,亚洲负担最重。但真正让研究者困惑的是,"胃癌"这个名字底下藏着两种从细胞层面就分道扬镳的疾病。一篇2026年综述梳理了十年间99项研究,用整合临床、多组学与微环境的三维框架追问:胃癌到底是怎么开始的?
同一种癌,两个完全不同的起点
肠型胃癌——占多数——走的是慢车道。起点是胃黏膜深处的一种干细胞,平时安分地补充黏膜的日常损耗。但当幽门螺杆菌入场,事态改变。
这种耐酸细菌把一种叫CagA的毒力蛋白注射进胃上皮细胞,像往控制面板上泼了水。CagA激活NF-κB——一个本应只在感染时才短暂启动的炎症总开关——但幽门螺杆菌让它一直开着,持续的低度炎症使胃黏膜萎缩。更关键的是,CagA还会阻断细胞内标记废旧蛋白的"质检员",让本该销毁的TERT蛋白——一种推动细胞增殖的关键因子——堆积起来。堆积的TERT反过来激活Wnt信号通路——相当于给干细胞下达了"不停分裂"的错误指令——把正常胃主细胞逼成一种异常过渡态,学界称之为"痉挛性多肽表达化生",简称SPEM。超过80%的胃癌切除标本中都能找到SPEM的踪迹。
此后一场长达数十年的连锁反应揭幕:慢性非萎缩性胃炎→萎缩性胃炎→肠上皮化生(胃黏膜开始长得像肠黏膜)→异型增生→癌变。这就是Correa级联。它的好处是:每一步都有窗口,病理切片可查——像巡检员每年给同一根钢梁拍照,只要不偷懒,就能在彻底锈穿前动手。
但弥散型胃癌完全是另一回事。它不走Correa的剧本——癌细胞的起点甚至不是胃黏膜干细胞,而是一种通常负责分泌组胺、调节胃酸的神经内分泌细胞,学名肠嗜铬样细胞(ECL细胞)。2006年,一组挪威研究者检查了11例胃印戒细胞癌(弥散型中最具侵袭性的一种),发现8例表达了神经内分泌标志物,其中4例保留了ECL细胞独有的"身份证"——组氨酸脱羧酶。这意味着这些癌细胞不是干细胞突变而来,而是一个不该癌变的成熟内分泌细胞逐步退化、去分化而成。
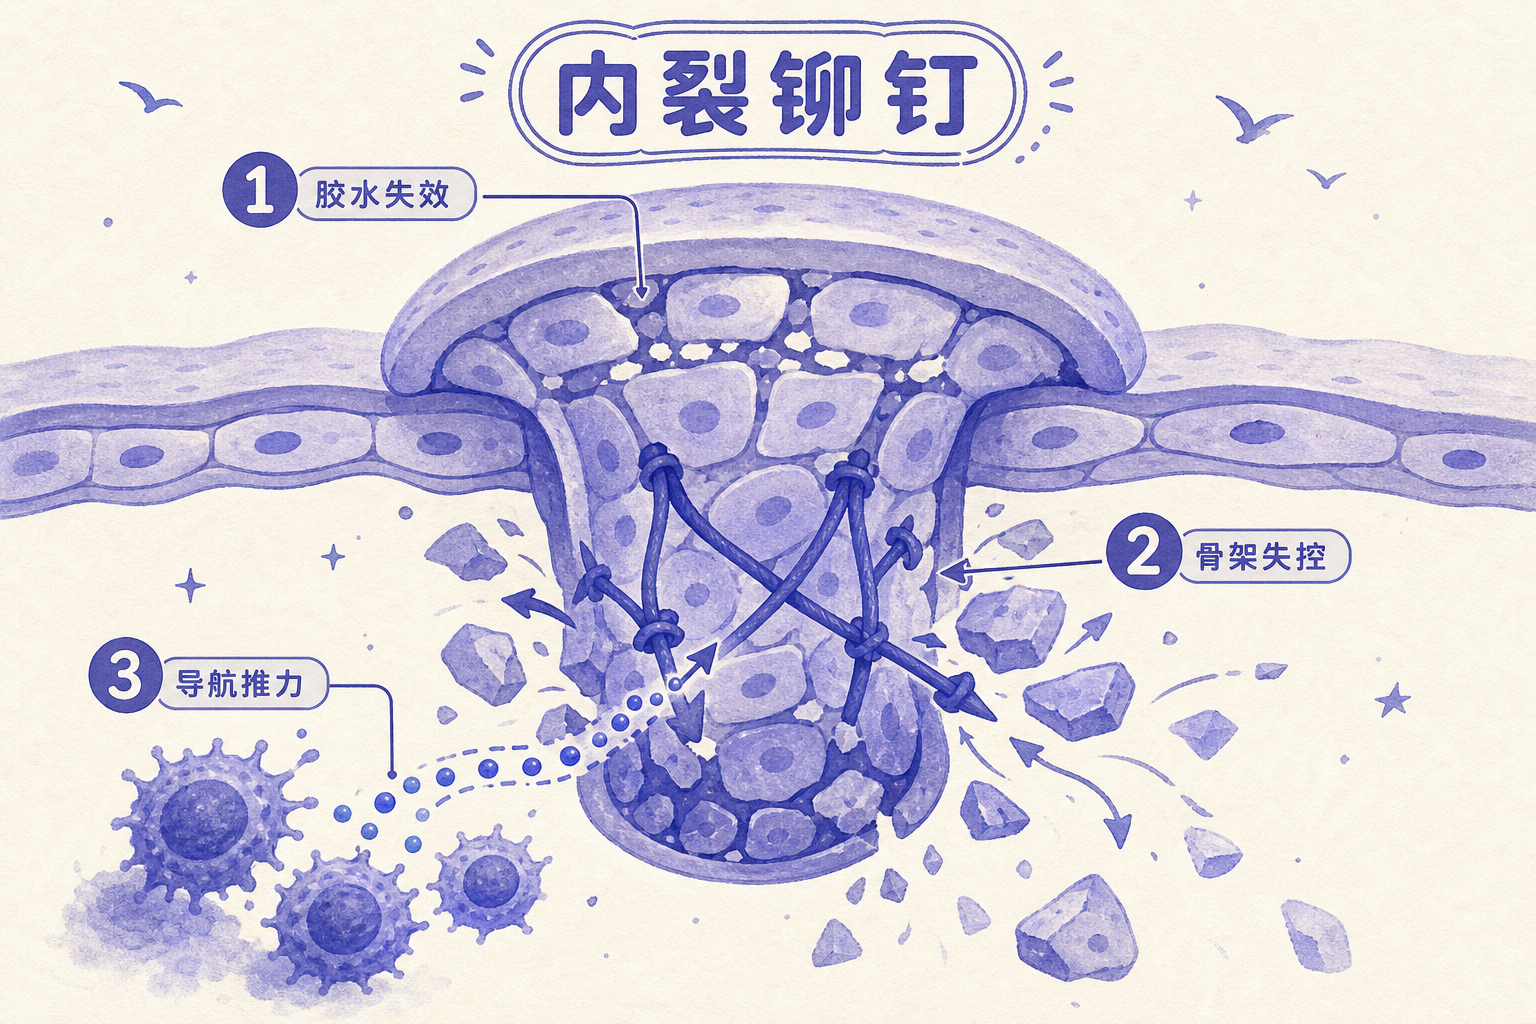
更棘手的是,弥散型胃癌常携带CDH1基因的胚系突变——可遗传,携带者终身患胃癌风险超过70%。CDH1负责制造细胞之间的"胶水"——学术上叫E-钙黏蛋白;它没了,细胞变得松散、容易脱落和转移。弥散型胃癌中还存在RHOA基因的热点突变——约四分之一病例携带,集中在几个关键的氨基酸位点上——这个控制细胞骨架的分子开关一旦异常激活,就进一步破坏黏附稳定性。胃固有淋巴细胞还会分泌信号蛋白,通过一套引导细胞迁移的导航系统(CXCL12/CXCR4信号轴)持续激活RHOA通路。整套机制形成的不是缓慢锈蚀,而是一颗自内向外裂开的铆钉。
那么问题来了:如果连起源细胞都不一样,驱动它们的分子逻辑能一样吗?
基因突变只是第一张骨牌
远不止。胃癌是座正在被翻修的桥——基因突变不过是图纸上的错别字,它告诉你哪里可能出问题,但说不清锈怎么蔓延、铆钉为什么断、水流和盐雾帮了谁的忙。
2014年,癌症基因组图谱(TCGA)项目用295例胃癌标本做了一件近乎奢侈的事:同时对每例标本做了全外显子、RNA、microRNA测序及DNA甲基化和蛋白质组分析,把胃癌拆成四种分子亚型。它们之间的差异,比各自和正常胃组织之间的差异还要大。
EB病毒(EBV)阳性亚型(9%)呈现了人类恶性肿瘤中最极端的DNA超甲基化表型——基因组上被大量贴上"此地禁止通行"的化学标签,大批抑癌基因被闷住。但奇妙的是,它几乎没有TP53突变,同时高表达PD-L1和PD-L2——两种给免疫T细胞"踩刹车"的蛋白——这意味着对免疫治疗可能特别敏感。MSI亚型(22%)则是另一种甲基化风格:专挑MLH1这个DNA错配修复基因下手,关掉后整个基因组像没了校对功能的复印机,每次复制都积累拼写错误,变成高突变负荷的"免疫原性"肿瘤。CIN亚型(50%)以大规模染色体数目异常为特征,TP53突变率71%,HER2(一种驱动细胞增殖的生长信号接收器)等促生长受体的基因扩增是主要驱动力。
而GS亚型(20%)——正是弥散型胃癌的分子面孔——几乎没有染色体异常和高突变负荷。它的工具更隐蔽:RHOA热点突变、CDH1突变,以及CLDN18-ARHGAP异常基因融合——两个本不相干的基因被错误焊接在一起,产出功能异常的新蛋白。
但这些分类只回答了"桥的哪个零件坏了"。真正惊人的是表观遗传和非编码RNA层面的发现——"不改变DNA序列本身但改变基因如何被读取"的调控层,才是推倒多米诺骨牌的手。
以环状RNA为例。CircDIDO1在健康胃组织中高表达,在胃癌中大幅降低。它不走传统"海绵吸附"的路线——竟能编码一种由529个氨基酸组成的新蛋白。这个蛋白同时做两件事:直接抱住PARP1(DNA损伤修复的关键酶,癌细胞的"修车师傅")抑制其活性;同时把另一种促癌蛋白抓住、贴上"请销毁"标签送入降解系统。癌细胞增殖和转移被双重摁住,小鼠模型中过表达CircDIDO1显著抑制了肿瘤生长和腹膜转移。另一个环状RNA则当起"装修领班":招募一种组蛋白乙酰转移酶到两个抑癌基因的启动子区,给组蛋白H4加上乙酰基标记——像把卷紧的图纸展开——下游p21和p27两个细胞周期刹车被踩下,癌细胞被迫减速。
但环状RNA是双刃剑。CircHIPK3和CircERBB2等另外一些环状RNA干的却是促癌的活。同一类分子,同一座桥,一边在修一边在拆。
那么问题来了:分型这么精细、机制图谱这么详尽,为什么还没救到更多病人?
精准分型,不等于精准治疗
答案令人不安。多项大规模分子筛查试验给出了同一个残酷数字:约49%的患者能检出"可操作的"基因组改变——报告上写着"这个突变有对应的靶向药"。但真正最终接受匹配靶向治疗的,只有约8%。
这个从49%到8%的漏斗,就是精准肿瘤学最尴尬的真相。
GS亚型是失分最严重的区域。TCGA团队在论文里直白写道:GS亚型"几乎没有其他明确的治疗靶点"。RHOA突变占弥散型胃癌约四分之一,但目前没有一个获批药物能针对它。CLDN18-ARHGAP融合——虽然CLDN18.2作为新兴靶点近年来在临床试验中大放异彩——融合阳性患者反而对一线化疗更不敏感,死亡风险约为融合阴性患者的两倍。
更底层的困境在于,TCGA和ACRG的分子分型本质上是"描述性"的——它们告诉医生"这座桥属于脆弱铆钉型",但说不清该怎么修。亚型内部异质性巨大:同为CIN亚型,HER2扩增者能从抗HER2靶向治疗中获益,无扩增者却毫无反应。同在MSI亚型,部分患者对免疫检查点抑制剂反应极好,另一部分迅速耐药——原因至今不明。
生物标志物检测标准化也是一团乱麻。同一个肿瘤标本用两种不同的PD-L1检测试剂盒,评分可能一个说"阳性"一个说"阴性"。HER2检测活检标本与手术标本不一致率在10%到15%之间。当"精准"的起点——检测——就不够精准时,后续所有个体化治疗都是在沙子上盖楼。
不过,这些困境反过来也指明了方向。
不是看零件清单,是看整座桥怎么晃
单细胞测序正在改变游戏。传统测序把所有细胞混在一起测,得到的是"平均信号"——就像把整座桥所有传感器读数加总求平均,看不到铆钉局部的应力集中。单细胞测序一次只测一个细胞,让研究者看清肿瘤微环境里到底有哪些"居民"在忙什么。
新发现令人警觉:胃癌微环境中至少存在四种癌相关成纤维细胞(CAFs)。炎性CAFs通过分泌IL-6和CXCL12拉拢免疫细胞;基质CAFs通过骨膜蛋白与M2型巨噬细胞(一种倾向于"劝和"而非"战斗"的免疫细胞)"对话",联手压制抗肿瘤免疫;抗原呈递CAFs——听名字像好人——却紧贴癌细胞,通过特定配体-受体对影响预后。这四种CAFs的比例和空间分布,对免疫治疗效果的影响可能比癌细胞突变谱更大。
更微妙的发现来自免疫细胞配比的变化。从癌前病变到早期胃癌,最显著的变化不是癌细胞本身——而是免疫微环境。早期胃癌中淋巴细胞和巨噬细胞浸润显著增加,调节性T细胞(免疫系统的"刹车细胞")富集,把区域免疫反应压到极低。一种有抗肿瘤潜力的FOLR2阳性巨噬细胞,从完全性肠化生到不完全性肠化生再到早期胃癌,数量一路下降。胃癌不仅是细胞自身的叛变,更是一场免疫监视的系统性溃败。
这个发现的意义远超学术:如果胃癌的早期转变首先发生在免疫微环境而非癌细胞本身,早期检测的策略就应从"找癌细胞"转向"找免疫失衡的信号"。液体活检——检测血液中循环肿瘤DNA和外泌体携带的蛋白与RNA——正成为实现这一思路的关键工具。患者来源的类器官模型(实验室中培养的迷你胃肿瘤)也已验证了内皮细胞来源的IL-33(一种促进肿瘤生长的信号分子)对胃癌类器官的直接促生长作用,为体外测试肿瘤与微环境的"对话"搭建了平台。
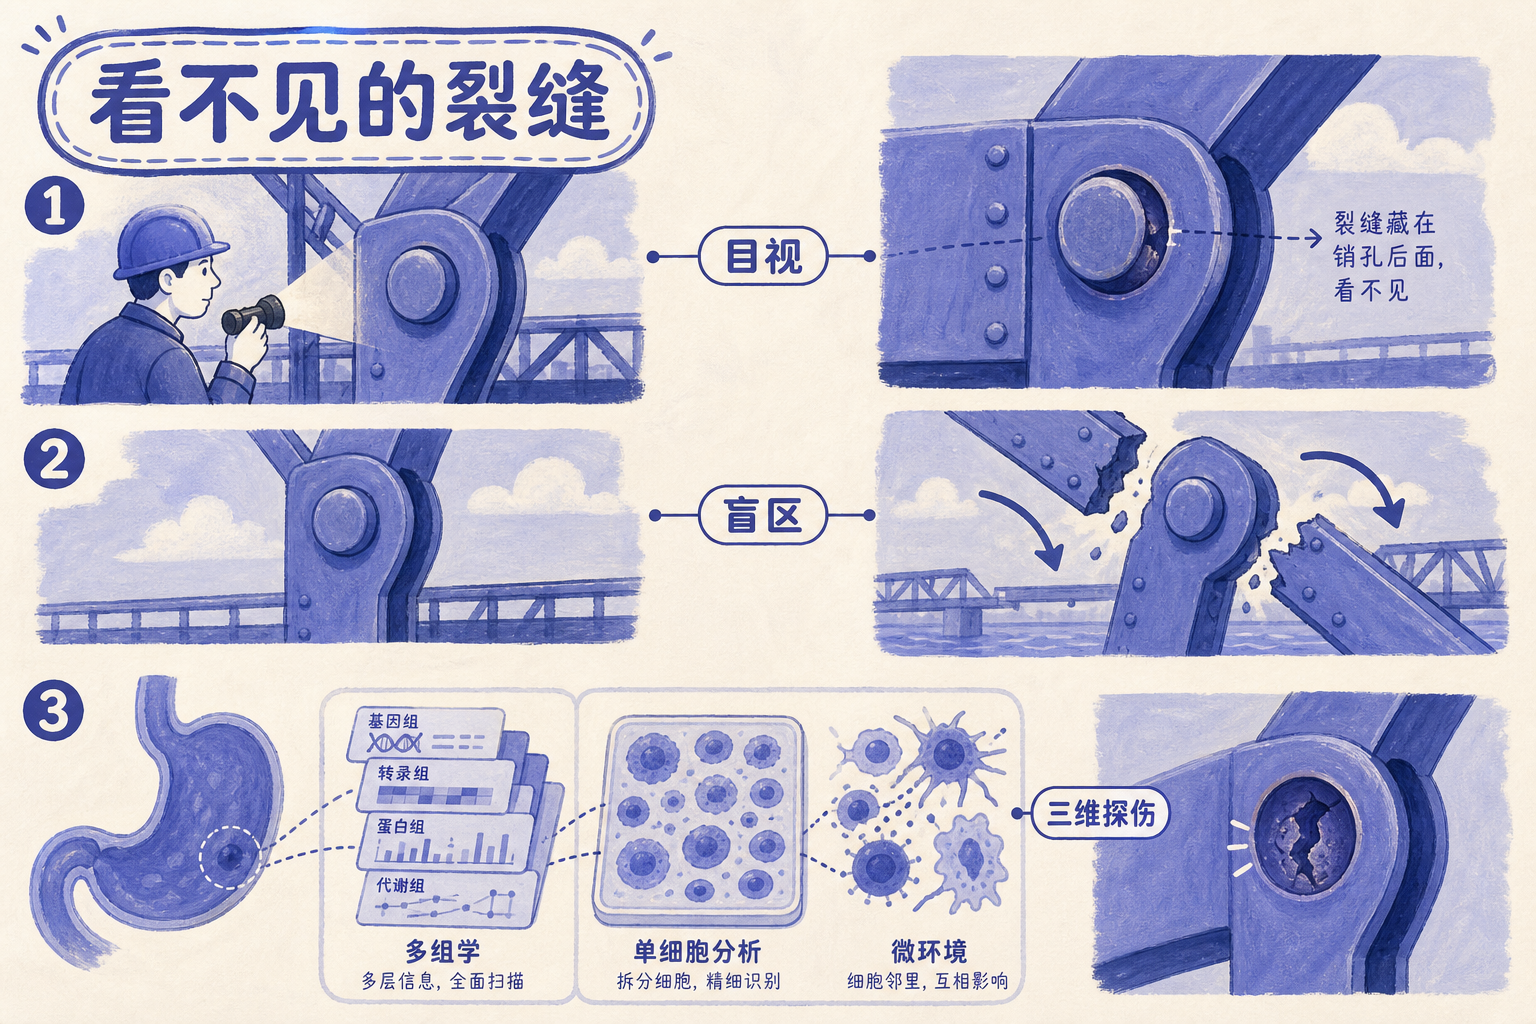
Silver Bridge——那座1967年因一颗铆钉内部裂缝而在二十秒内完全倒塌的西弗吉尼亚大桥——坍塌前只做过目视检查。裂纹恰好被销孔挡住。这和弥散型胃癌的困境如出一辙:你最想早期拦截的类型,偏偏检测窗口最短。但这座桥的教训也改变了规则:此后美国建立了全国桥梁检测标准,要求对关键构件做超声和磁粉探伤——用技术突破物理盲区。胃癌领域正在经历同一件事:从单一维度的"目视检查",升级为多组学加单细胞加微环境的三维"超声探伤"。对那49%检出可操作突变却只有8%最终获得匹配治疗的患者来说,差距不在"知不知道问题在哪",而在于"有没有能用的工具和能走通的路径"——这两样东西,正在以比多数人预期更快的速度被搭建起来。
同一张解剖图上画着的"胃",可能同时上演一场慢镜头腐蚀和一场猝不及防的断裂。认出了这个区别,就已经赢了第一局。